Amyotrofická laterálna skleróza (ALS) je závažné, progresívne neurodegeneratívne ochorenie, ktoré postihuje motorické neuróny - nervové bunky v mozgu a mieche zodpovedné za ovládanie svalov. V dôsledku degenerácie týchto neurónov dochádza k postupnej strate schopnosti pohybu, reči, prehĺtania a nakoniec dýchania.
ALS patrí medzi ochorenia motorických neurónov a vedie k strate kontroly vôľových svalov. Choroba sa spravidla začína nenápadne, no postupne môže viesť k úplnej imobilite, pričom zmyslové funkcie zostávajú vo väčšine prípadov zachované.
Čo je amyotrofická laterálna skleróza
Amyotrofická laterálna skleróza, skrátene ALS, je progresívne degeneratívne ochorenie motorických neurónov. Motorické neuróny prechádzajú z mozgu do miechy a z miechy do svalov, ktoré kontrolujú vôľový pohyb v rukách, nohách, hrudníku, hrdle a ústach.
Pri ALS dochádza k progresívnej degenerácii motoneurónov predných rohov miechy, motorického kortexu, motoneurónov hlavových nervov a kortikospinálnej dráhy. Keď motorické neuróny odumrú, mozog už nevie iniciovať a kontrolovať pohyb svalov.
S postupným odchádzaním funkcie svalov môžu ľudia stratiť schopnosť hovoriť, jesť, hýbať sa a dýchať. Ochorenie sa často označuje aj ako Charcotova choroba, Lou Gehrigova choroba alebo motor neuron disease.
ALS neovplyvňuje zmyslové funkcie či duševné schopnosti človeka. Senzorické neuróny, ktoré prinášajú informácie zo zmyslových orgánov do mozgu, zostávajú zdravé, a preto hmat, sluch, chuť a čuch nie sú ovplyvnené.
Choroba neovplyvňuje pacientove duševné schopnosti alebo zmysly, ako je sluch alebo zrak. ALS nie je nákazlivá.
Výskyt a epidemiológia
Incidencia ALS v populácii celosvetovo je 1-2:100 000 a prevalencia 4-6:100 000, pričom výskyt je pomerne uniformný naprieč národnosťami. Ochorenie postihuje jedincov obvykle medzi 50. a 70. rokom veku, pred 40. rokom je výskyt vzácny.
Väčšina ľudí, u ktorých sa ALS rozvinie, je vo veku 40 až 70 rokov, s priemerným vekom 55 rokov v čase diagnózy. Prípady ochorenia sa však vyskytujú aj u dvadsiatnikov a tridsiatnikov.
Výskyt ALS je častejší u mužov než u žien v pomere 1,3:1. ALS je približne o 20 percent bežnejšia u mužov ako u žien, pričom s pribúdajúcim vekom sa výskyt medzi mužmi a ženami vyrovnáva.
| Ukazovateľ | Údaj |
|---|---|
| Incidencia | 1-2:100 000 |
| Prevalencia | 4-6:100 000 |
| Najčastejší vek výskytu | 50.-70. rok |
| Podiel dedičných foriem | 5-10 % |
| Pomer mužov a žien | 1,3:1 |
Ochorenie sa objavuje väčšinou sporadicky, v 5-10 % sa vyskytuje ako dedičná forma. Sporadická ALS znamená, že sa choroba vyvinie náhodne, bez pridružených rizikových faktorov a bez pozitívnej rodinnej anamnézy.
Formy ALS
Sporadická forma
Sporadická forma ALS je najčastejšia a vzniká bez známej rodinnej anamnézy. Takmer 90-95 % prípadov v USA je sporadických, čo znamená, že sa vyvinú bez príčiny a bez rodinnej anamnézy.
Hoci rodinní príslušníci ľudí so sporadickou ALS sú vystavení zvýšenému riziku tohto ochorenia, celkové riziko je veľmi nízke a u väčšiny sa ALS nevyvinie.
Familiárna forma
Familiárna forma ALS je dedičná a tvorí približne 5-10 % všetkých prípadov. Na familiárnu formu ALS zvyčajne stačí len jeden rodič, ktorý nesie gén spôsobujúci ochorenie.
Malý počet prípadov je zdedený. Vo 20 % dedičných foriem ALS sa objavuje defekt v géne SOD1 na chromozóme 21.
Ďalšie klinické varianty
- Guamská forma ALS je vzácna forma vyskytujúca sa v západnom Pacifiku, ktorú okrem obrazu ALS charakterizuje aj prítomnosť parkinsonizmu, demencie alebo oboch.
- Progresívna bulbárna paralýza znamená postihnutie bulbárnej lokalizácie, teda horného a dolného motoneurónu hlavových nervov.
- Primárna laterálna skleróza znamená postihnutie iba centrálnej oblasti, teda horného motoneurónu, a je vzácna a relatívne benígna.
- Progresívna muskulárna atrofia znamená postihnutie spinálnej oblasti, teda dolného motoneurónu.
Rizikové faktory
Vek
Vek patrí medzi najvýznamnejšie rizikové faktory. Ochorenie najčastejšie postihuje ľudí medzi 40 a 70 rokmi, hoci sa môže vyskytnúť aj u mladších dospelých.
Pohlavie
ALS sa mierne častejšie vyskytuje u mužov. Vedci si nie sú istí dôvodom, pričom vo vyššom veku sa riziko pre obe pohlavia približuje.
Genetická predispozícia
Ak sa ALS vyskytuje v rodine, riziko ochorenia je vyššie. Asi 5 až 10 percent všetkých prípadov ALS je familiárnych, čo znamená, že pacient zdedí chorobu od rodiča.
Environmentálne faktory
Vedci skúmajú vplyv environmentálnych faktorov, ako sú toxíny, vírusy, fyzická trauma, strava a životný štýl. Niektoré výskumy naznačujú spojitosť medzi ALS a dlhodobým vystavením pesticídom alebo ťažkým kovom.
Vystavenie toxínom počas vojny alebo namáhavá fyzická aktivita sú možné dôvody, prečo niektorí veteráni a športovci môžu byť vystavení zvýšenému riziku vzniku ALS. Do budúcna je však potrebný ďalší výskum na lepšie objasnenie príčiny vzniku ALS.
Čo spôsobuje ALS
Presná príčina vzniku ALS stále nie je známa a etiopatogenéza nie je úplne objasnená. Väčšina štúdií naznačuje, že genetika a životné prostredie zohrávajú úlohu v procese degenerácie motorických neurónov.
Podozrievané sú vírusy, autoimunita a toxické pôsobenie glutamátu či voľných kyslíkových radikálov. ALS môže byť vzácne aj paraneoplastickým syndrómom.
Úloha génu SOD1
V roku 1993 vedci zistili, že mutácie v géne SOD1 sú spojené s niektorými prípadmi familiárnej ALS. Odvtedy bolo identifikovaných viac ako tucet ďalších genetických mutácií prispievajúcich k rozvoju ALS.
Gen SOD1 kóduje superoxiddismutázu, enzým účastníci sa na premene superoxidového aniónu na kyslík a peroxid vodíka. Okrem toho má superoxiddismutáza aj charakter peroxidázy.
Mutácia v tomto géne vedie k vzniku štrukturálne nestabilného produktu s nízkou enzymatickou aktivitou a krátkym polčasom. Bunka je tak zvýšene vystavená oxidatívnemu stresu, ktorý je pre bunku toxický.
Táto teória predpokladá vznik ALS na podklade zníženej aktivity enzýmu superoxiddismutázy. Experiment na myšiach, u ktorých bol defektný enzým zvýšene exprimovaný, však ukázal, že obraz ALS sa u myší vyvinul rovnako.
Došlo sa teda k záveru, že za ochorenie nemusí zodpovedať nedostatočná aktivita enzýmu, ale samotná prítomnosť patologického enzýmu, ktorý má zvýšenú peroxidázovú aktivitu.
Podľa inej hypotézy je vplyvom mutovaného SOD1 narušená homeostáza medi a zinku. Ide o kovy, ktoré sú známe svojou neurotoxicitou, a náhle veľké uvoľnenie týchto kovov z agregátov SOD1 môže viesť k bunkovej smrti.
Ďalšie mechanizmy
Niektoré génové mutácie naznačujú, že môžu existovať poruchy v recyklácii proteínov, čo je prirodzene sa vyskytujúci proces, pri ktorom sa nefunkčné proteíny rozkladajú a používajú sa na vytvorenie nových fungujúcich.
Iné genetické zmeny poukazujú na možné defekty v štruktúre a tvare motorických neurónov, ako aj na zvýšenú náchylnosť na toxíny z prostredia.
Ďalšia hypotéza odkazuje na narušenie celulárneho transportu vplyvom hyperfosforylovaných neurofilament. Vedci zároveň skúmajú možné pôsobenie vírusov, autoimunitných mechanizmov, fyzickej traumy, stravy a životného štýlu.
Príznaky ALS
Príznaky ALS sa individuálne líšia a závisia od toho, ktoré nervové bunky sú postihnuté. Ochorenie zvyčajne začína svalovou slabosťou, ktorá sa postupne šíri do ďalších častí tela a časom sa zhoršuje.
Jeden pacient môže mať problémy s uchopením pera alebo zdvihnutím šálky, zatiaľ čo iný môže spozorovať zmenu výšky hlasu pri rozprávaní. Všetci pacienti s ALS však nakoniec zažijú progresívnu svalovú slabosť a paralýzu.
Počiatočné príznaky
- svalové zášklby v rukách, nohách alebo jazyku;
- svalové kŕče;
- napäté a stuhnuté svaly;
- slabosť v rukách alebo nohách;
- slabosť nôh, chodidiel alebo členkov;
- slabosť alebo nemotornosť rúk;
- problémy s chôdzou alebo vykonávaním bežných každodenných činností;
- častejšie zakopávanie a pády;
- ťažkosti pri žuvaní alebo prehĺtaní;
- pomalá, nezrozumiteľná alebo zastretá reč;
- zmena hlasu;
- rýchlo sa zhoršujúca svalová koordinácia alebo stuhnutosť.
ALS často začína svalovými zášklbmi a slabosťou v ruke alebo nohe, problémami s prehĺtaním alebo nezrozumiteľnou rečou. Typickým prvým prejavom môže byť vypadávanie predmetov z ruky, zakopávanie alebo zhoršenie jemnej motoriky.
Motorické prejavy
Typickým obrazom je kombinovaná paréza centrálneho a periférneho typu. Je prítomná svalová atrofia, fascikulácie, šľachovookosticová hyperreflexia a spastické javy.
Obraz býva zvyčajne asymetrický na jednej hornej alebo dolnej končatine, predovšetkým akrálne. Primárne býva postihnutá jemná motorika ruky a jej svalová sila, neskôr svaly predlaktia a paže.
Medzi ďalšie motorické prejavy patria svalová spasticita, nadmerne aktívne reflexy, klonus, svalové kŕče, úbytok svalovej hmoty, únava a postupná strata schopnosti stáť alebo chodiť.
Bulbárne príznaky
Postupne dochádza k postihnutiu motoneurónov hlavových nervov. Primárne bývajú postihnuté motoneuróny nižšie uložené v mozgovom kmeni.
Obrna okohybných nervov je pomerne vzácna, na rozdiel od poškodenia podjazykového nervu. Postihnutím IX.-XII. hlavového nervu vzniká obraz bulbárneho syndrómu, ktorý môže byť niekedy prvým príznakom.
Bulbárne postihnutie vedie k poruchám artikulácie, žuvania a prehĺtania. Problémy s rozprávaním sa môžu začínať občasnými mierne nezrozumiteľnými slovami a neskôr vyústiť do úplnej neschopnosti rozprávať.
Čo zvyčajne zostáva zachované
Citlivosť, činnosť zvieračov a psychika bývajú aj pri ťažkej ALS normálne. Zmyslové funkcie, ako hmat, sluch, chuť a čuch, nie sú typicky postihnuté.
Vo väčšine prípadov zostáva myseľ čistá, nezmenená, stále aktívna a pripravená komunikovať s okolím pomocou podpornej technológie.
Ochorenie nezhoršuje intelekt, no u niektorých pacientov môže nastať zmena v správaní alebo emočné výkyvy. Môžu sa objaviť nekontrolovateľné obdobia smiechu alebo plaču, ktoré súvisia s emočnou labilitou.
Priebeh a prognóza
ALS sa u pacienta rozvíja postupne. Od prvotných príznakov, ako sú slabosť a stuhnutosť svalov, sa stav zhoršuje až po paralýzu končatín a trupu, ako aj svalov, ktoré kontrolujú reč, prehĺtanie a dýchanie.
Choroba pomerne rýchlo progreduje, bez remisií, a postupne postihuje viac svalových skupín končatín aj trupu. Čas, za ktorý k tomu dôjde, sa však u jednotlivých pacientov môže značne líšiť.
ALS je smrteľné, neliečiteľné ochorenie a priemerná doba prežitia je 2-3 roky. Priemerná doba prežitia je približne tri roky, asi 20 percent pacientov sa dožije piatich rokov, 10 percent prežije desať rokov a 5 percent môže prežiť 20 rokov alebo dlhšie.
Existujú aj formy s pomalšou progresiou. Príčinou smrti býva najčastejšie zlyhanie respiračného svalstva alebo bulbárny syndróm, pri ktorom je vyhasnutý kašľací reflex a môže dôjsť k aspirácii a uduseniu.
Komplikácie
Dýchacie ťažkosti
ALS časom zapríčiní paralýzu dýchacích svalov, čo znamená, že pacient môže potrebovať zariadenie, ktoré mu pomôže dýchať. Väčšina pacientov zomiera v dôsledku respiračného zlyhania, pretože pľúca nedokážu dostať dostatok kyslíka do krvi.
S progresiou ochorenia môže pacient namáhavo dýchať. Pri oslabenom dýchacom systéme sa zvyšuje aj riziko pneumónie.
Niektorí pacienti s pokročilou ALS sa rozhodnú pre tracheostómiu, teda chirurgicky vytvorený otvor v prednej časti krku vedúci do priedušnice, na celodenné používanie prístroja, ktorý im nafúkne a vyfúkne pľúca.
Poruchy reči a komunikácie
Pacienti s ALS strácajú silu a pohyblivosť v ústach, čeľusti a svaloch hrdla. Preto je pre nich ťažké komunikovať a dorozumieť sa ústne.
V extrémnych prípadoch môže pacient stratiť schopnosť produkovať reč. Pacienti preto používajú rôzne technológie na komunikáciu, ktoré im uľahčujú interakciu s okolím.
Poruchy prehĺtania a jedenia
Pacienti trpiaci ALS bývajú často podvyživení alebo dehydratovaní v dôsledku poškodenia svalov určených na prehĺtanie. Ťažkosti so žuvaním a prehĺtaním môžu viesť k tomu, že sa jedlo, nápoje alebo sliny dostanú do pľúc a vyvolajú infekciu či zápal.
Pacienti s ALS spaľujú kalórie rýchlejšie, preto dochádza k výraznému úbytku hmotnosti a podvýžive. Vo vyššom štádiu ochorenia môže byť potrebná sonda zavedená do žalúdka, cez ktorú pacient prijíma tekutiny, stravu a lieky.
Obmedzenie pohyblivosti
V priebehu času je pre pacientov čoraz ťažšie pohybovať sa a samostatne vykonávať každodenné činnosti. Jednou z komplikácií obmedzenej pohyblivosti sú otlaky.
Progresívna strata pohybu výrazne ovplyvňuje nezávislosť pacienta a schopnosť vykonávať činnosti, ako je obliekanie, jedenie, kúpanie alebo presun.
Kognitívne a emočné zmeny
ALS neovplyvňuje kognitívne schopnosti u väčšiny pacientov, no u niektorých sa môže vyskytnúť demencia alebo zmena správania. Zmeny môžu ovplyvniť jazyk a výkonnú funkciu.
Fyzické zmeny v mozgu môžu spôsobiť nekontrolovateľný smiech a plač, čo sa označuje ako emočná labilita. Pacient môže zaznamenať aj úzkosť a depresiu, pretože je pre neho ťažké vyrovnať sa s chorobou a predchádzať komplikáciám.
Diagnostika
Neexistuje jediný test, na základe ktorého by bolo možné ALS jednoznačne diagnostikovať. Diagnostika spočíva v odobratí podrobnej anamnézy, posúdení príznakov pozorovaných pri fyzickom vyšetrení a vykonaní série testov na vylúčenie iných ochorení.
Diagnostika ALS v počiatočných štádiách je náročná, pretože ochorenie môže napodobňovať iné neurologické stavy. Pravidelné neurologické vyšetrenia môžu posúdiť, či sa svalová slabosť, ochabovanie svalov a kŕče postupne zhoršujú.
Elektromyografia
Elektromyografia, skrátene EMG, preukazuje stratu motorických jednotiek a denervačné prejavy vo viacerých segmentoch. Vyšetrenie meria svalovú odpoveď alebo elektrickú aktivitu v reakcii na nervovú stimuláciu svalu.
Počas vyšetrenia sa jedna alebo viac malých ihiel, teda elektród, vpichne cez kožu do svalu. Elektrická aktivita zachytená elektródami sa potom zobrazí na osciloskope ako elektrické vlny.
Vyšetrenie vedenia periférnych nervov
Vyšetrenie vedenia periférnych nervov meria elektrickú aktivitu a hodnotí schopnosť nervu vysielať signál do svalu. Pomáha zistiť, či pacient netrpí poškodením nervov alebo svalovým ochorením.
Magnetická rezonancia
Magnetická rezonancia je neinvazívne vyšetrenie, ktoré využíva magnetické pole a rádiové vlny na vytvorenie detailných snímok mozgu a miechy. Môže odhaliť nádory miechy, herniované platničky na krku a ďalšie stavy spôsobujúce podobné príznaky.
Pri ALS môže byť na MR prítomný zvýšený signál vnútornej zadnej časti capsula interna, ktorý môže pokračovať do subkortikálnej bielej hmoty motorického kortexu. Ohraničenie kortikospinálneho traktu môže podporiť klinickú diagnózu ALS.
Laboratórne vyšetrenia a ďalšie testy
Odber krvi a moču sa môže vykonať na vylúčenie iných možných ochorení. V mozgovomiechovom moku môže byť mierne zvýšená koncentrácia bielkovín a podobne môže byť zvýšená hladina kreatínkinázy svalového typu.
Lumbálna punkcia, známa aj ako spinálna punkcia, umožňuje odobrať malú vzorku mozgovomiechového moku pomocou ihly. Svalová biopsia sa vykonáva v prípade podozrenia na svalové ochorenie namiesto ALS.
Diagnostické kritériá
V roku 1994 boli prijaté kritériá El Escorial na štandardizáciu diagnostiky ALS. Kritériá vychádzajú z klinických, elektrofyziologických a neuropatologických známok degenerácie horného a dolného motoneurónu a z ich progresie v čase.
- Suspektná ALS: poškodenie dolného motoneurónu najmenej v dvoch oblastiach.
- Možná ALS: poškodenie dolného aj horného motoneurónu v jednej oblasti, postihnutie horného motoneurónu najmenej v dvoch oblastiach alebo postihnutie dolného motoneurónu rostrálne od známok postihnutia horného motoneurónu.
- Pravdepodobná ALS: postihnutie horného motoneurónu najmenej v dvoch oblastiach, pričom sa nachádza nad známkami postihnutia dolného motoneurónu.
- Definitívna ALS: postihnutie horného a dolného motoneurónu v bulbárnej oblasti a súčasné postihnutie dvoch spinálnych oblastí alebo postihnutie horného a dolného motoneurónu v troch spinálnych oblastiach.
Diferenciálna diagnostika
Pri podozrení na ALS je potrebné vylúčiť ochorenia, ktoré môžu spôsobovať podobnú svalovú slabosť, atrofiu, kŕče alebo poruchy pohybu.
- Cervikálna myelopatia: na horných končatinách býva periférny alebo zmiešaný motorický deficit, na dolných končatinách centrálna spastická lézia; chýba bulbárny syndróm a objavujú sa poruchy citlivosti.
- Kennedyho choroba: postihuje iba mužov, má veľmi pomalú progresiu a chýba postihnutie centrálneho motoneurónu.
- Multifokálna motorická neuropatia: môže veľmi presvedčivo napodobňovať ALS, pričom nájdenie kondukčného bloku môže byť veľmi ťažké; ide o liečiteľné ochorenie.
- Chronická zápalová demyelinizačná polyneuropatia: môže spôsobovať motorické prejavy, ktoré vyžadujú odlíšenie od ALS.
- Polyneuropatie a polyradikulopatie: chýbajú centrálne motorické príznaky a býva postihnutá citlivosť.
- Spinálna muskulárna atrofia: vyskytuje sa u mladších ľudí a postihnutie býva symetrické.
- Stavy po úraze elektrickým prúdom: môžu viesť k motorickým ťažkostiam, ktoré si vyžadujú ďalšie vyšetrenie.
Liečba ALS
Kauzálna liečba ALS nie je známa. Neexistuje liek, ktorý by zvrátil poškodenie motorických neurónov alebo vyliečil ALS, existujú však postupy, ktoré môžu spomaliť progresiu príznakov, predchádzať komplikáciám a uľahčiť pacientovi život s ochorením.
Riluzol
Zpomalenie progresie choroby bolo pozorované po podávaní riluzolu. Riluzol má neuroprotektívny účinok, jeho efekt na ALS je však obmedzený najmä na počiatočné štádiá ochorenia.
Riluzol blokuje napäťovo riadené sodíkové kanály a pôsobí protektívne proti glutamátovej toxicite. Perorálny liek môže predĺžiť dĺžku života o 3 až 6 mesiacov.
Medzi možné nežiaduce účinky patria závraty, gastrointestinálne ťažkosti a zmeny funkcie pečene, preto lekár pravidelne kontroluje krvný obraz a funkcie pečene.
Ďalšie lieky
Edaravón sa podáva intravenózne do ramena alebo perorálne. Pacient však môže zaznamenať modriny, bolesť hlavy a dýchavičnosť, pričom stále prebiehajú štúdie o jeho účinkoch na dĺžku života pacienta s ALS.
Fenylbutyrát sodný a taurursodiol môžu spomaľovať rýchlosť poklesu u pacientov s ALS a pomôcť im dlhšie samostatne vykonávať každodenné činnosti; na posúdenie ich účinkov je potrebných viac štúdií.
Medzi možné nežiaduce účinky fenylbutyrátu sodného a taurursodiolu patria hnačka, bolesť brucha, nevoľnosť a infekcie horných dýchacích ciest.
Lekár môže poskytnúť aj lieky na úľavu od svalových kŕčov, zápchy, únavy, nadmerného množstva slín a hlienu, bolesti, depresie, porúch spánku a nekontrolovaných emócií, ako sú smiech alebo plač.
Podporná a multidisciplinárna liečba
Fyzioterapia
Fyzikálna terapia pomáha zvýšiť nezávislosť pacienta. Nenáročná aktivita, ako je chôdza, plávanie a stacionárna cyklistika, môže posilniť nepostihnuté svaly a rozsah pohybu.
Naťahovacie cvičenia môžu pomôcť predchádzať bolestivým kŕčom a skráteniu svalov. Fyzioterapeuti vedia odporučiť cvičenia, ktoré poskytujú tieto výhody bez preťaženia svalov.
Fyzikálny terapeut môže pomôcť pacientovi praktizovať cvičenia s nízkym dopadom na udržanie kardiovaskulárnej kondície, svalovej sily a rozsahu pohybov počas dlhšieho obdobia.
Pravidelné cvičenie je dôležité na prevenciu bolesti a zachovanie svalovej funkcie. Lekár môže upraviť ortézu, chodítko alebo invalidný vozík a navrhnúť zariadenia, ako sú rampy, na uľahčenie pohybu.
Pracovná terapia
Pracovná terapia pomáha pacientovi zostať nezávislým napriek slabosti rúk a paží. Viaceré typy zariadení umožňujú pacientovi vykonávať činnosti, ako je úprava, obliekanie, jedenie a kúpanie.
Terapeut môže navrhnúť aj úpravy domácnosti, aby sa pacient mohol ľahšie pohybovať a bezpečne vykonávať každodenné činnosti.
Logopédia a alternatívna komunikácia
Logopéd učí pacienta adaptačné techniky, aby bola reč zrozumiteľnejšia. Pacient môže využívať aj iné spôsoby komunikácie, ako sú abecedná tabuľa, pero, papier a počítačové vybavenie.
Zosilňovacie zariadenia pomáhajú zvyšovať hlas a znižovať únavu hlasu. Elektronické zosilňovače reči a komunikačné zariadenia používajú hlasový syntetizátor, ktorý pomáha pacientom komunikovať.
Notebooky a jazykové tabule pomáhajú pacientom komunikovať bez toho, aby museli hovoriť slovo. Zdvih podnebia môže pomôcť obmedziť únik vzduchu nosom pri hovorení.
Pri pokročilom ochorení možno využiť aj počítačové systémy ovládané pohybmi očí. Oči môžu zostať jediným pohybujúcim sa orgánom, ktorý pacient dokáže ovládať, a pomocou neho môže komunikovať s okolím.
Nutričná podpora
Pri nutričnej podpore lekári spolupracujú s pacientom a jeho rodinou pri zostavovaní zoznamu potravín, ktoré sa dajú ľahko prehltnúť a spĺňajú potrebné diétne požiadavky.
Pacient môže nakoniec potrebovať sondu na kŕmenie. V terminálnej fáze sa využíva aj nutričná starostlivosť a opatrenia zamerané na prevenciu aspirácie, dehydratácie a podvýživy.
Podpora dýchania
Ako choroba postupuje, môže byť pre pacienta náročné samostatne dýchať, preto sú potrebné pravidelné testy respiračných funkcií. Pacientovi môžu byť poskytnuté zdravotnícke pomôcky, ktoré mu pomôžu dýchať v noci.
Mechanická ventilácia a tracheostómia, teda chirurgický otvor v prednej časti krku, patria medzi možnosti, ktoré môžu pacientovi pomôcť pri dýchaní.
Psychologická a sociálna podpora
Pacient s ALS môže potrebovať psychologickú a sociálnu podporu pri zvládaní úzkosti, depresie, straty samostatnosti a zmien v komunikácii.
Tím sociálnych pracovníkov a psychológov môže pomáhať s emocionálnou podporou a praktickými otázkami súvisiacimi s každodenným fungovaním.
Kedy vyhľadať lekára
- pri nevysvetliteľnej svalovej slabosti, ktorá sa postupne zhoršuje;
- ak si všimnete časté svalové zášklby alebo kŕče, ktoré sa nezlepšujú;
- pri ťažkostiach s prehĺtaním, artikuláciou alebo dýchaním;
- pri rýchlo sa zhoršujúcej svalovej koordinácii alebo stuhnutosti;
- pri opakovaných pádoch, zakopávaní alebo vypadávaní predmetov z rúk;
- pri novej alebo zhoršujúcej sa poruche reči;
- pri príznakoch respiračného zlyhávania alebo výraznej dýchavičnosti.
Počiatočné príznaky ALS môžu pripomínať iné neurologické ochorenia. Pri postupne sa zhoršujúcej svalovej slabosti, poruchách prehĺtania alebo dýchania je preto potrebné lekárske vyšetrenie.
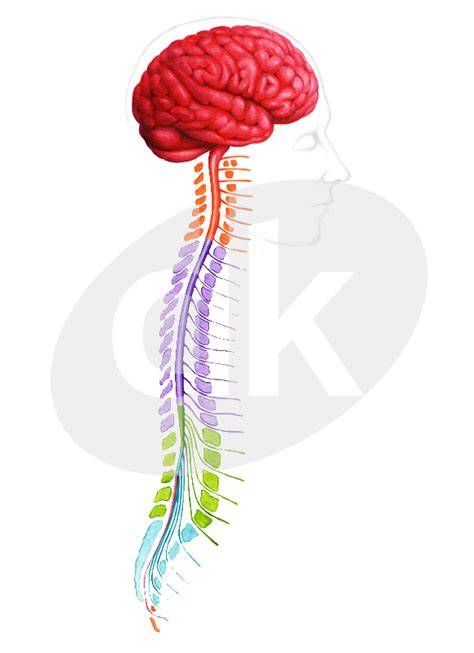
2-minútová neuroveda: Amyotrofická laterálna skleróza (ALS)
tags: #amyotroficka #lateralna #skleroza #solen