Dedičné ataxie predstavujú širokú skupinu geneticky podmienených ochorení, ktorých hlavným prejavom je nekoordinovaný pohyb, neistota pri chôdzi a porucha rovnováhy. Ataxia však zvyčajne nie je jediným príznakom: podľa konkrétneho génu môžu byť postihnuté periférne nervy, oči, srdce, metabolizmus, imunitný systém alebo krvotvorba.
Molekulárna genetika ataxií skúma zmeny v génoch, ktoré ovplyvňujú vývoj a funkciu mozočka, prenos nervových signálov, energetický metabolizmus mitochondrií, opravu poškodenej DNA alebo stabilitu opakujúcich sa sekvencií. Medzi dôležité príklady patria ataxia-telangiektázia spôsobená variantmi génu ATM, Friedreichova ataxia súvisiaca s génom FXN, spinocerebelárne ataxie, ataxie spojené s génmi RFC1 a FGF14 a ATLD spôsobená mutáciami génu MRE11.
Čo je ataxia
Ataxia sa vzťahuje na nekoordinované, nemotorné pohyby a problémy s chôdzou so stratou rovnováhy. Pri dedičných ataxiách ataxia zvyčajne nie je jediným príznakom.
Medzi ďalšie neurologické príznaky môžu patriť pomalosť a trasenie, krútenie, otáčanie alebo iný nekontrolovaný pohyb, ako aj zhoršená citlivosť, napríklad znecitlivenie, brnenie a pálenie v nohách a rukách, so svalovou slabosťou alebo bez nej.
Môžu byť postihnuté aj iné orgány, ako napríklad srdce alebo oči. Klinický obraz preto môže byť pri jednotlivých genetických formách veľmi rozdielny.
Genetická a molekulárna podstata
V jadrách všetkých našich buniek je uložené obrovské množstvo informácií o tom, aké bielkoviny môže bunka vyrábať. Nosičom tejto informácie sú dlhé, dvojité, špirálovito usporiadané vlákna molekúl deoxyribonukleovej kyseliny, teda DNA.
Na zápis informácií postačuje jednoduchá abeceda skladajúca sa iba zo štyroch písmen. Úseky molekúl DNA, ktoré kódujú štruktúru konkrétnych proteínov, sa nazývajú gény a je ich viac než 20 000.
Hoci molekuly DNA sú chemicky veľmi stabilné, môžu byť narušené pôsobením ionizujúceho žiarenia, niektorých chemikálií alebo chybami pri zložitom procese ich kopírovania počas bunkového delenia.
Bunky sú preto vybavené viacerými samočinnými mechanizmami na detekciu a opravu takýchto chýb, založenými na zložitých komplexoch enzýmov opravujúcich DNA. Nesprávna funkcia týchto systémov vedie k závažným ochoreniam vrátane niektorých nádorových, neurologických a imunitných ochorení.
Spôsoby dedičnosti ataxií
Existujú štyri hlavné spôsoby, ako sa ataxia môže dediť.
Autozomálne dominantná dedičnosť
Stačí zdediť iba jeden abnormálny gén od ktoréhokoľvek z rodičov. Osoba s abnormálnym génom má 50 % šancu, že ho prenesie na dieťa.
Skupina autozomálne dominantných spinocerebelárnych ataxií začína v dospelosti pomaly progredujúcim cerebelárnym syndrómom, v niektorých prípadoch spolu s polyneuropatiou, extrapyramídovým syndrómom alebo kognitívnym deficitom.
Autozomálne recesívna dedičnosť
Pri autozomálne recesívnej dedičnosti musí človek zdediť abnormálny gén od oboch rodičov. Rodičia sú zvyčajne iba nosičmi a sú zdraví bez príznakov ochorenia.
Ak má každý rodič jeden abnormálny gén, potom má každé dieťa pri každom tehotenstve 25 % šancu zdediť obe abnormálne kópie a ochorieť, 50 % šancu byť nosičom a 25 % šancu zdediť normálne gény od oboch rodičov.
Ataxie viazané na chromozóm X
Pri X-viazanej ataxii sa abnormálny gén nachádza na chromozóme X a prechádza z matky, ktorá môže byť zvyčajne zdravá, na dieťa. Medzi tieto ochorenia patrí syndróm tremor-ataxie asociovaný s fragilným X chromozómom, označovaný ako FXTAS.
Mitochondriálna dedičnosť
Mitochondriálna ataxia vzniká vtedy, keď mitochondriálna DNA obsahuje abnormálny gén. Mitochondrie sú časti buniek, ktoré produkujú energiu, a ochorenie sa zvyčajne prenáša z matky.
Medzi mitochondriálne ataxie patria syndróm myoklonickej epilepsie s rozstrapkanými červenými vláknami, označovaný ako MERRF, neuropatia s ataxiou a retinitis pigmentosa, označovaná ako NARP, Kearnsov-Sayrov syndróm a poruchy súvisiace s génom POLG.
Chromozómy, gény a varianty
Genetické ochorenia sú určené dvoma génovými kópiami, z ktorých jedna pochádza od otca a druhá od matky. Chromozómy sa nachádzajú v jadre každej bunky tela a nesú genetické charakteristiky jednotlivca.
Ľudské páry chromozómov sú označené číslami 1 až 22, pričom 23. pár tvoria u mužov chromozómy X a Y a u žien dva chromozómy X. Každý chromozóm má krátke rameno označené „p“ a dlhé rameno označené „q“.
Chromozómy sa ďalej členia na očíslované pásy. Takéto označenie umožňuje určiť polohu génu v genóme, napríklad ATM na dlhom ramene chromozómu 11 v oblasti 11q22.3.
Varianty v génoch môžu meniť množstvo vytvoreného proteínu, jeho štruktúru, stabilitu, lokalizáciu alebo funkciu. Výsledkom môže byť nedostatok bielkoviny, tvorba nefunkčného proteínu, porucha bunkovej signalizácie alebo narušenie opravy DNA.
Hlavné skupiny dedičných ataxií
Spinocerebelárne ataxie
Spinocerebelárne ataxie predstavujú skupinu autozomálne dominantných ochorení. V súčasnosti je známych približne 36 rôznych génových abnormalít, ktoré spôsobujú spinocerebelárne ataxie.
Spinocerebelárne ataxie sa zvyčajne začínajú objavovať v ranom až neskorom dospelom veku. Okrem ataxie sa môžu vyskytnúť nekontrolované abnormálne pohyby tela, problémy s pozornosťou, myslením a pamäťou, zmeny videnia alebo abnormálne pohyby očí a neuropatia.
Najčastejšie jednotky je možné preukázať genetickým vyšetrením a zobrazovacie metódy preukazujú atrofiu mozočka. Terapia je založená najmä na rehabilitácii a dôležité je genetické poradenstvo.
V diferenciálnej diagnostike treba odlíšiť cerebelárny typ multisystémovej atrofie, čo je možné dôkazom autonómneho postihnutia a nálezom na magnetickej rezonancii. Niekedy však rozhodne až ďalší priebeh ochorenia.
Epizodické ataxie
Epizodické ataxie začínajú v detstve a zahŕňajú krátke opakujúce sa epizódy ataxie a závratov, často vyvolané cvičením.
Autozomálne recesívne ataxie
Autozomálne recesívne dedičné ataxie sa zvyčajne začínajú pred 20. rokom života. Vo všeobecnosti ide o komplexné a invalidizujúce ochorenia.
Najbežnejším typom v Európe a Severnej Amerike je Friedreichova ataxia. Diagnózu môže potvrdiť genetický krvný test.
Friedreichova ataxia
Friedreichova ataxia predstavuje najčastejšiu autozomálne recesívnu dedičnú ataxiu. Jej patogenetickou podstatou je mitochondriálna dysfunkcia v dôsledku zníženej expresie génu FXN pre proteín frataxín.
Prvé príznaky Friedreichovej ataxie sa charakteristicky objavujú v druhej dekáde života vo veku medzi 10 a 15 rokmi. Vo väčšine prípadov sa ťažkosti začínajú v detstve, môžu však začať aj v dospelosti.
V klinickom obraze sa nachádza cerebelárny syndróm, syndróm zadných povrazcov, pes cavus, kyfoskolióza chrbtice a pyramidové iritačné javy na dolných končatinách.
Medzi ďalšie prejavy patria strata citlivosti, abnormálne zakrivenie chrbtice, problémy so srdcom a cukrovka. Napriek intenzívnemu výskumu zostáva Friedreichova ataxia zatiaľ nevyliečiteľným ochorením.
Omaveloxolón patrí do špecifickej triedy liekov nazývaných modulátory Nrf2 a je prvým liekom schváleným pre pacientov s Friedreichovou ataxiou, ktorý zasahuje priamo do patofyziológie ochorenia.
Omaveloxolón prináša pacientom nádej na spomalenie progresie ochorenia a významné zlepšenie kvality života.
Ataxie s postihnutím viacerých systémov
Pri dedičných ataxiách môžu byť okrem nervového systému postihnuté aj iné orgány. Srdcové postihnutie môže mať podobu kardiomyopatie a očné postihnutie môže mať podobu retinopatie.
Pri niektorých ochoreniach sa objavuje diabetes mellitus, poruchy zraku, neuropatia alebo poruchy pohybov očí. Takáto kombinácia prejavov môže pomôcť zúžiť výber génov určených na vyšetrenie.
Ataxia-telangiektázia a gén ATM
Ataxia-telangiektázia je komplexné genetické neurodegeneratívne ochorenie, ktoré sa môže prejaviť v detstve alebo v ranom detstve. Charakterizuje ju postupne sa zhoršujúca koordinácia vôľových pohybov, vznik červených lézií na koži a slizniciach spôsobených pretrvávajúcim rozšírením skupín ciev a porucha funkcie imunitného systému.
Oslabená imunita vedie k zvýšenej náchylnosti na infekcie horných a dolných dýchacích ciest. Ľudia s ataxiou-telangiektáziou majú aj zvýšené riziko vzniku niektorých zhubných nádorov, najmä lymfómov, leukémií a nádorov mozgu.
Ataxia-telangiektázia je spôsobená zmenami v géne ATM, ktorý sa nachádza na dlhom ramene chromozómu 11 v oblasti 11q22.3. Gén ATM reguluje tvorbu enzýmu, ktorý zohráva úlohu pri kontrole delenia buniek po poškodení DNA.
Ochorenie sa dedí autozomálne recesívne. Mutácie génu ATM spôsobujú neprítomnosť alebo poruchu proteínu ATM, a tým narušenie bunkovej odpovede na poškodenie DNA.
Funkcia proteínu ATM
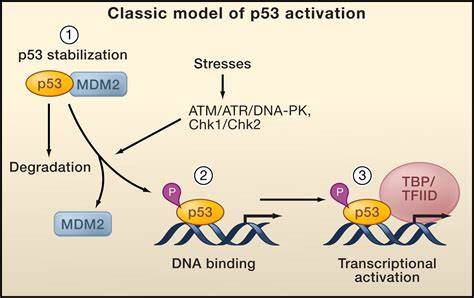
Proteín známy ako ATM je enzým patriaci medzi proteínkinázy. Za normálnych okolností reaguje na poškodenie DNA spustením hromadenia proteínu p53, ktorý zabraňuje deleniu bunky a pôsobí ako nádorový supresor.
U jedincov s ataxiou-telangiektáziou vedú abnormálne mutácie v géne ATM k neprítomnosti alebo defektu proteínu ATM a k oneskorenému hromadeniu p53.
V dôsledku toho sa bunky s poškodenou DNA ďalej delia bez správnej opravy DNA, čo vedie k nestabilite genómu a zvýšenému riziku rakoviny.
Predpokladá sa, že približne polovica všetkých ľudských nádorov zahŕňa abnormality ovplyvňujúce dráhu nádorového supresora p53.
Citlivosť na ionizujúce žiarenie
Vystavenie ionizujúcemu žiareniu, napríklad röntgenovému žiareniu, za normálnych okolností zvyšuje aktivitu proteínu ATM smerujúcu k proteínu p53. U ľudí s ataxiou-telangiektáziou však nedostatočná aktivita ATM vedie k výraznej citlivosti na takéto žiarenie.
Táto vlastnosť je dôležitá pri diagnostickom plánovaní, pretože použitie zobrazovacích metód s ionizujúcim žiarením musí zohľadňovať individuálny klinický stav a možné riziká.
Klinický obraz ataxie-telangiektázie
Ochorenie sa typicky začína v detstve, často medzi prvým a tretím rokom života. Znížená svalová koordinácia sa zvyčajne stáva zjavnou v období, keď dieťa začína chodiť.
Koordinácia, najmä koordinácia hlavy a krku, sa zhoršuje a u väčšiny detí sa môže objaviť tras alebo mimovoľné svalové kontrakcie. Duševné fungovanie zvyčajne nie je postihnuté a väčšina detí má normálnu alebo nadpriemernú inteligenciu.
Progresívna ataxia môže byť spočiatku charakterizovaná abnormálnym kývaním hlavy a trupu. S postupom ochorenia môže vzniknúť neschopnosť chodiť, pričom strata samostatnej chôdze sa môže objaviť v neskorom detstve alebo v období dospievania.
Ataxiu často sprevádzajú ťažkosti s rečou, slinenie a porucha koordinácie niektorých očných pohybov. Môže sa objaviť okulomotorická apraxia a fixačný nystagmus, teda mimovoľné rýchle rytmické kmitanie očí pri pokuse zaostriť na predmet.
U postihnutých detí sa môže vyvinúť nezvyčajne zhrbené držanie tela a nepravidelné, rýchle, trhavé pohyby, ktoré sa môžu kombinovať s relatívne pomalými krútivými pohybmi označovanými ako choreoatetóza.
Telangiektázie sa často začínajú objavovať v očiach vo veku medzi tromi a šiestimi rokmi, takže oči môžu pôsobiť „krvavo“. Do polovice detstva sa môžu vyvinúť aj na miestach kože vystavených slnku, napríklad na koreni nosa, ušiach a niektorých oblastiach končatín, ako aj na očných spojovkách.
Približne u jedného z troch postihnutých jedincov sa vyvinie rakovina, zvyčajne zhubné nádory lymfatického systému alebo krvi. V niektorých prípadoch sa môže vyskytnúť mierna forma diabetes mellitus.
Medzi možné prejavy cukrovky patria nadmerný smäd a močenie, úbytok hmotnosti, strata chuti do jedla a únava.
Význam génu ATM pre diagnostiku
Ataxia-telangiektázia sa vyskytuje u mužov aj žien v rovnakom počte. Ochorenie často postihuje viac než jedno dieťa v rodine, hoci neprítomnosť rodinnej anamnézy dedičnú poruchu nevylučuje.
V Spojených štátoch sa prevalencia odhaduje približne na jedno ochorenie na 40 000 až 100 000 živonarodených detí.
Genetické vyšetrenie génu ATM môže potvrdiť molekulárnu príčinu ochorenia, objasniť spôsob dedičnosti a umožniť vyšetrenie príbuzných.
Ataxia-telangiektázii podobná porucha a gén MRE11
Jedno závažné dedičné neurologické ochorenie sa nazýva ATLD, teda ataxia-telangiektázii podobná porucha. Okrem narušenej koordinácie pohybu trpia postihnutí jedinci predovšetkým zvýšenou náchylnosťou na nádorové ochorenia.
Je známe, že toto ochorenie je spôsobené mutáciami génu kódujúceho proteín MRE11, ktorý je nevyhnutný na opravu poškodenej DNA.
V jadre molekulárneho mechanizmu sa nachádza stabilita proteínu MRE11. Väzba viaczložkového komplexu R2TP na proteín MRE11 umožňuje jeho správne trojrozmerné usporiadanie a podporuje jeho funkciu pri oprave DNA.
Mutácie, ktoré znemožňujú väzbu komplexu R2TP, vedú k rýchlemu rozpadu proteínu MRE11. Dôsledkom je postupne sa rozvíjajúca nestabilita genómu a vznik ochorenia ATLD.
Tieto poznatky objasňujú, ako porucha skladania a stability opravného proteínu môže spojiť neurologické príznaky ataxie so zvýšeným rizikom nádorov.
Ataxie s neskorým nástupom a nové génové objavy
Cerebelárna ataxia s oneskoreným nástupom, označovaná ako LOCA, je skupina neurodegeneratívnych porúch, ktoré sa prejavujú progresívnym cerebelárnym syndrómom po 30. roku života a často sú sporadické, teda s negatívnou rodinnou anamnézou.
Až donedávna existovala v genetickej diagnostike pacientov s LOCA významná medzera. V roku 2019 sa však našli v intróne génu RFC1, ktorý kóduje podjednotku replikačného faktora C, expanzie bialelických opakovaní zahŕňajúce najmä opakovania AAGGG.
Takéto expanzie nepochybne spôsobujú syndróm cerebelárnej ataxie-neuropatie-vestibulárnej areflexie, označovaný ako CANVAS, a ďalšie typy LOCA, často sprevádzané neuropatiou alebo obojstrannou vestibulopatiou.
Ďalší významný míľnik nastal po objavení expanzií opakovaní GAA v intróne génu FGF14, ktorý kóduje fibroblastový rastový faktor 14. Táto expanzia spôsobuje ďalší podtyp LOCA, SCA27B, so širším fenotypovým spektrom.
V súčasnosti viac než 20 % pacientov, u ktorých bola predtým diagnostikovaná idiopatická LOCA, dostáva v niektorých štúdiách genetickú diagnózu. To umožňuje genetické poradenstvo u rodinných príslušníkov.
Prečo štandardné testovanie nemusí stačiť
Ataxie sú vysoko heterogénnou skupinou ochorení, a to klinicky aj geneticky. Expanzie intrónových opakovaní v génoch RFC1 a FGF14 v súčasnosti nie je možné spoľahlivo zistiť pomocou štandardných génových panelov alebo sekvenovania exómov.
Na ich odhalenie je potrebné špecifické testovanie. Dôvodom je, že exómové sekvenovanie sa zameriava predovšetkým na kódujúce oblasti génov, zatiaľ čo tieto patogénne expanzie sa nachádzajú v nekódujúcich intrónových oblastiach.
SCA27B a expanzia v géne FGF14
Základný fenotyp SCA27B, označovanej aj ako ataxia GAA-FGF14, pozostáva z pomaly progresívneho cerebelárneho syndrómu charakterizovaného ataxiou chôdze a poruchou cerebelárnej okulomotoriky.
Hoci väčšina pacientov má na začiatku ochorenia nestabilitu chôdze, takmer polovica pacientov uvádza epizodické príznaky, ako sú závraty, poruchy videnia, diplopia, oscilopsia, rozmazané videnie a dyzartria.
Epizódy môžu byť vyvolané alkoholom, fyzickou aktivitou alebo niekedy kofeínom. Viac než polovica pacientov so SCA27B vykazuje citlivosť na alkohol, ktorý môže vyvolať epizódy ataxie alebo dramaticky zhoršiť základnú ataxiu.
Na začiatku ochorenia sa často vyskytuje nystagmus, cerebelárne okulomotorické príznaky, zhoršená vizuálna fixácia, potlačenie vestibulo-okulárneho reflexu, závratné príznaky a poruchy videnia.
Okrem poruchy cerebelárnej funkcie možno pri SCA27B pozorovať vestibulárnu hypofunkciu a aferentnú senzorickú poruchu. Obojstranná vestibulopatia je pri SCA27B možná, ale zostáva relatívne mierna, zatiaľ čo pri CANVAS a ochoreniach súvisiacich s RFC1 je takmer vždy prítomná.
Polyneuropatia nie je hlavným znakom SCA27B, hoci u niektorých pacientov sa môže vyvinúť mierna axonálna senzorická alebo senzorimotorická polyneuropatia.
Progresia ochorenia pri SCA27B, v priemere 0,23 až 0,40 bodu SARA za rok, je podstatne pomalšia ako pri iných bežných genetických ataxiách s neskorým nástupom, ako je SCA6 alebo CANVAS súvisiaci s RFC1.
RFC1, CANVAS a vestibulárne postihnutie
Diagnóza CANVAS a ochorenia zo spektra súvisiaceho s RFC1 je veľmi nepravdepodobná v prítomnosti izolovanej cerebelárnej ataxie bez senzorickej neuropatie.
Pri CANVAS súvisiacom s RFC1 je motorická neuropatia typicky mierna alebo chýba. Klinické rozlíšenie preto často vyžaduje kombináciu neurologického vyšetrenia, vyšetrenia citlivosti, vestibulárnych testov, zobrazovania a cielenej genetickej analýzy.
Opakované expanzie ako mechanizmus ochorenia
Opakované expanzie sú zmeny, pri ktorých sa určitá krátka sekvencia DNA nadmerne množí a dosahuje patologickú dĺžku. Takéto expanzie môžu narušiť tvorbu RNA, znížiť expresiu génu, zmeniť spracovanie transkriptu alebo vyvolať tvorbu toxických produktov.
Nové expanzie opakovaní v génoch RFC1 a FGF14 sa nachádzajú v nekódujúcej intrónovej oblasti a nemajú zjavný vplyv na proteínovú sekvenciu. Zdá sa tiež, že prerušenia opakovanej sekvencie majú ochranné účinky.
Existujú publikované dôkazy o zníženej génovej expresii, ktorá je pravdepodobne špecifická pre konkrétny transkript. Pri géne FGF14 je dôležité aj to, že nie je široko exprimovaný, takže jeho bunkovo špecifické úlohy v určitých populáciách neurónov môžu byť jadrom mechanizmu ochorenia.
Okrem mechanizmu straty funkcie môžu existovať aj iné mechanizmy, napríklad translácia RAN, teda Repeat Associated Non-AUG, ktorá by v skutočnosti mohla viesť k toxickému zisku funkcie.
Širšie využitie sekvenovania dlhých čítaní umožňuje rozobrať zloženie veľmi dlhých opakujúcich sa úsekov s vysokou presnosťou. V bežnej populácii aj u pacientov možno pozorovať značné spektrum opakujúcich sa motívov, prerušení a periodicity.
Patogenita každého z týchto motívov sa v súčasnosti intenzívne skúma a tieto poznatky budú ovplyvňovať diagnostické testy.
Špecifický 17-bázový sekvenčný motív nachádzajúci sa bezprostredne 5′ od opakovania FGF14 GAA určuje meiotickú stabilitu expanzie v tomto lokuse. Objav takéhoto robustného prediktívneho motívu je v oblasti expanzií opakovaní významný.
Ďalšie možné genetické príčiny
Existuje viac opakovaných expanzií, ktoré ešte treba objaviť. Opakované expanzie sú udalosti s nízkou mierou mutácií, ktoré sa často vyskytujú iba v špecifických ľudských populáciách alebo medzi ľuďmi určitého pôvodu.
Niektoré ľudské populácie sú v sekvenovaní genómu nedostatočne zastúpené a nedostatočne zastúpené sú aj z hľadiska spektra opakovaných expanzií. Skúmanie týchto populácií môže viesť k objavu nových opakovaných expanzií.
Druhou oblasťou je detekcia náročnejších opakovaných expanzií s neúplnou penetranciou, pri ktorých existuje zvýšené riziko ochorenia, ale nie istota jeho vzniku.
Objav týchto typov expanzií si vyžaduje väčšie kohorty a rôzne štatistické metódy. Expanzie v géne FGF14 sú príkladom takýchto variantov, hoci opakovanie je stále vysoko penetrantné.
Nové patogénne intrónové expanzie budú pravdepodobne objavené vďaka rozsiahlej implementácii sekvenovania dlhých čítaní a pokročilým bioinformatickým nástrojom.
Detailné hlboké fenotypovanie pacientskych kohort je nevyhnutným predpokladom na zvýšenie šance na nájdenie nových patogénnych expanzií opakovaní pri neurodegeneratívnych ochoreniach.
Diagnostika dedičných ataxií
Na diagnostikovanie ataxie lekár dôkladne vyšetrí príznaky, odoberie rodinnú anamnézu a vykoná fyzikálne a neurologické vyšetrenie. Pri rodinnej anamnéze je vhodné zdieľať informácie o troch generáciách.
Vyšetrenie môže zahŕňať zobrazovacie metódy, ako je CT alebo MRI mozgu, a laboratórne testy. Zobrazovanie môže preukázať atrofiu mozočka alebo iné zmeny nervového systému.
Jediný spôsob, ako získať definitívnu diagnózu genetického ochorenia, je genetické testovanie zo vzorky krvi alebo slín. Ak je však genetický test negatívny, stále môže ísť o genetické ochorenie, pretože známe sú a dajú sa testovať iba niektoré gény.
Diagnostika ataxie-telangiektázie
Diagnóza ataxie-telangiektázie je založená na podrobnej anamnéze, dôkladnom klinickom vyšetrení, identifikácii charakteristických príznakov a rôznych špecializovaných testoch vrátane krvných testov, magnetickej rezonancie a karyotypizácie.
Krvné testy môžu odhaliť zvýšenú hladinu sérového alfa-fetoproteínu, ktorá je prítomná približne v 85 % prípadov. U zdravých dojčiat však môže zostať táto bielkovina zvýšená až do veku dvoch rokov.
Krvné testy môžu tiež ukázať zvýšené pečeňové enzýmy. Magnetická rezonancia môže preukázať progresívnu atrofiu mozočka a karyotypizácia môže odhaliť chromozómové abnormality, ktoré sú u postihnutých jedincov častejšie.
Pri potvrdení ataxie-telangiektázie sa využíva genetické testovanie, ktoré identifikuje mutácie v géne ATM. Krvné testy hodnotia imunitné funkcie a odhaľujú prípadné abnormality, zatiaľ čo MRI posudzuje štruktúru mozgu a neurologické zmeny.
Neuropsychologické vyšetrenie môže zhodnotiť kognitívne funkcie a schopnosti učiť sa. Pri diferenciálnej diagnostike treba zvážiť Friedreichovu ataxiu, spinocerebelárne ataxie, Wilsonovu chorobu a roztrúsenú sklerózu.
Genetické panely a sekvenovanie
Pri genetickom vyšetrení sa môže analyzovať široké spektrum génov spojených s ataxiou. Medzi príklady patria ATM, FXN, RFC1, FGF14, MRE11, POLG, SACS, SETX, SYNE1, SPG7, VPS13D, ITPR1, CACNA1A, AFG3L2 a mnohé ďalšie.
Takáto genetická heterogenita znamená, že negatívny výsledok jedného testu nevylučuje genetickú príčinu. Výber metódy musí zohľadniť vek začiatku, spôsob dedičnosti, pridružené neurologické prejavy, postihnutie iných orgánov a typ podozrivého variantu.
Expanzie intrónových opakovaní v génoch RFC1 a FGF14 si vyžadujú špecifické testovanie, pretože ich štandardné génové panely ani sekvenovanie exómov nemusia zachytiť.
Úloha sekvenovania dlhých čítaní
Súčasné bioinformatické nástroje je potrebné implementovať ako účinné skríningové nástroje v klinických a výskumných kohortách. Na významný vplyv v klinických štúdiách, kde môžu odhaliť v súčasnosti prehliadané expanzie opakovaní, nie je vždy potrebné presné genotypovanie.
Niekoľko rozsiahlych kohortových štúdií s rozsiahlou validačnou prácou tradičnými metódami ukázalo, že tieto metódy sú vysoko citlivé a špecifické, viac než 95 %, najmä pri menších expanziách opakovaní.
Podozrivé nálezy sa následne validujú súčasnými testami špecifickými pre expanzie opakovaní, ako je PCR s opakovaným primerovaním a Southern blot.
V budúcnosti budú tieto testy nahradené hlbokým sekvenovaním dlhých čítaní, ktoré sa už teraz ukazuje ako účinné pri charakterizácii čoraz heterogénnejších a komplexnejších motívov.
Rozlíšenie jednotlivých genetických foriem
| Forma ataxie | Typická genetická súvislosť | Charakteristické črty |
|---|---|---|
| Ataxia-telangiektázia | ATM | Raná ataxia, telangiektázie, imunodeficiencia, zvýšen riziko nádorov |
| ATLD | MRE11 | Porucha opravy DNA, ataxia a zvýšená náchylnosť na nádorové ochorenia |
| Friedreichova ataxia | FXN | Mitochondriálna dysfunkcia, senzorické postihnutie, kardiomyopatia, cukrovka |
| Spinocerebelárne ataxie | Viaceré gény | Autozomálne dominantná dedičnosť, pomalá progresia v dospelosti |
| CANVAS a spektrum LOCA | RFC1 | Cerebelárna ataxia, neuropatia a obojstranná vestibulárna areflexia |
| SCA27B | FGF14 | Ataxia chôdze, okulomotorické poruchy, epizodické zhoršenia |
Pri akomkoľvek progresívnom cerebelárnom postihnutí so začiatkom do 45 rokov, najmä ak je sprevádzané extrapyramídovou symptomatikou, je potrebné vylúčiť Wilsonovu chorobu.
Genetické poradenstvo
Genetické poradenstvo môže pomôcť pochopiť genetické riziko vzniku dedičnej ataxie u pacienta a členov jeho rodiny a podporiť plánovanie rodičovstva.
Pri autozomálne dominantnej forme má postihnutý rodič 50 % šancu preniesť abnormálny gén na každé dieťa. Pri autozomálne recesívnej forme majú dvaja nosiči pri každom tehotenstve 25 % riziko postihnutého dieťaťa, 50 % riziko dieťaťa-nosiča a 25 % pravdepodobnosť geneticky nepostihnutého dieťaťa.
Genetické poradenstvo je významné aj vtedy, keď rodinná anamnéza nie je pozitívna, pretože dedičné ochorenie môže vzniknúť v rodine bez predchádzajúcich rozpoznaných prípadov.
Liečba a podporná starostlivosť
Väčšina dedičných ataxií sa lieči symptomaticky, hoci niektoré zriedkavé formy majú špecifickú liečbu. Kvalitu života možno zlepšiť fyzioterapiou, logopédiou, pracovnou terapiou a zdravotníckymi pomôckami na riešenie konkrétnych problémov.
Pri spinocerebelárnych ataxiách je terapiou najmä rehabilitácia. Pri Friedreichovej ataxii zostáva ochorenie napriek výskumu nevyliečiteľné, no omaveloxolón zasahuje priamo do patofyziológie ochorenia.
Podpora pri ataxii-telangiektázii
Liečba ataxie-telangiektázie je zameraná na kontrolu príznakov. Pri infekciách dýchacích ciest môže zahŕňať antibiotiká, polohovú drenáž priedušiek a pľúc a injekcie gamaglobulínu.
Je potrebné chrániť pacienta pred infekciami. Vyhýbanie sa nadmernému slnečnému žiareniu môže pomôcť znížiť šírenie a závažnosť telangiektázií.
Liečba vitamínom E bola uvádzaná ako možnosť dočasného zmiernenia niektorých príznakov, ale mala by sa skúšať iba pod prísnym lekárskym dohľadom, aby sa predišlo toxicite.
Diazepam môže byť v niektorých prípadoch užitočný pri nezrozumiteľnej reči a mimovoľných svalových kontrakciách. Fyzioterapia môže pomôcť udržať svalovú silu a predchádzať kontraktúram končatín.
V súčasnosti neexistuje liek, ktorý by ataxiu-telangiektáziu odstránil. Imunoglobulínová liečba môže podporiť imunitnú funkciu a fyzická terapia, logopédia a ďalšia podporná starostlivosť môžu zlepšiť funkčnosť a kvalitu života.
Budúce génovo špecifické terapie
Génovo špecifické liečby, ako génová editácia alebo malé molekuly zamerané na špecifické opakujúce sa motívy, budú testované pri ochoreniach súvisiacich s RFC1 a FGF14.
Aby boli účinné, bude nevyhnutné pochopiť, či sa pri týchto ochoreniach uplatňuje mechanizmus straty funkcie, zisku funkcie alebo oba mechanizmy.
To si pravdepodobne vyžiada dobre charakterizované zvieracie modely týchto ochorení. Pri FGF14 bola preskúmaná dlhodobo existujúca liečba epizodickej ataxie 4-aminopyridínom a pravdepodobne bude nasledovať rozsiahlejšia štúdia.
Skutočnosť, že blokátor draslíkových kanálov môže ovplyvniť výsledok ataxie súvisiacej s FGF14, poukazuje na mechanistické prepojenie, ktoré by sa v budúcnosti mohlo ďalej využiť.
Význam molekulárnej diagnostiky
Molekulárna diagnóza môže vysvetliť príčinu ochorenia aj vtedy, keď je rodinná anamnéza negatívna. Umožňuje presnejšie určiť prognózu, vyhľadať rizikových príbuzných, prispôsobiť sledovanie a poskytnúť informácie dôležité pre plánovanie rodičovstva.
Genetický výsledok môže zároveň upozorniť na potrebu sledovania orgánových komplikácií, ako sú kardiomyopatia, diabetes mellitus, retinopatia, imunodeficiencia alebo zvýšené riziko nádorov.
Výsledok genetického testu však musí byť interpretovaný v kontexte klinických príznakov, rodokmeňa a použitej metódy. Negatívny výsledok panelu alebo exómového sekvenovania nevylučuje variant v intróne, expanziu opakovaní, mitochondriálnu príčinu ani zmenu v géne, ktorý zatiaľ nie je zahrnutý do testu.
Budúci vývoj zahŕňa hľadanie nových expanzií opakovaní v nedostatočne zastúpených populáciách, zohľadnenie zníženej penetrancie, objasnenie fenotypového a genotypového spektra ochorení súvisiacich s RFC1 a FGF14 a preloženie týchto poznatkov do účinnejšej liečby.
Čo je Friedreichova ataxia? Príčiny, príznaky a dedičnosť
tags: #molekularna #genetika #ataxia