Vývojové chyby mozgu sú vrodené odchýlky vznikajúce počas prenatálneho vývoja centrálneho nervového systému, teda ešte pred narodením dieťaťa. Môžu postihovať mozog, mozgové obaly, komorový systém, mozoček, mozgový kmeň, miechu alebo lebku a ich klinická závažnosť sa pohybuje od náhodných nálezov bez príznakov až po vady nezlučiteľné so životom.
Väčšina malformácií centrálneho nervového systému vzniká v dôsledku narušenia skorého embryonálneho vývoja pôsobením genetických faktorov, vonkajších nox, infekcií, toxínov, liekov, porúch cievneho zásobenia alebo metabolických ochorení. Malformácie mozgu môžu byť príčinou epilepsie, poruchy psychomotorického vývoja, porúch hybnosti, hydrocefalu, porúch zmyslov a kognitívnych funkcií; dysgenéza mozgovej kôry patrí k najčastejším príčinám epilepsie u detí.
Čo sú vývojové chyby mozgu
Vrodené vývojové chyby sú odchýlky od normálneho prenatálneho vývoja plodu, ktoré prekračujú mieru variability bežnej populácie a môžu byť pre svojho nositeľa patologické. Narušenie môže byť na štrukturálnej aj funkčnej úrovni.
Podkladom je abnormálny ontogenetický vývoj, ktorého príčinou môžu byť genetické faktory, faktory vonkajšieho prostredia alebo kombinácia oboch skupín faktorov. Klinická závažnosť závisí od typu, charakteru, rozsahu a lokalizácie vady, od kozmetických odchýlok až po stavy nezlučiteľné so životom.
Vývojové vady majú vlastnú kategóriu v MKN-10. Malformácie centrálneho nervového systému predstavujú široké spektrum anomálií, ktoré vznikajú v priebehu ontogenézy mozgu a miechy a majú variabilný klinický obraz v závislosti od typu a rozsahu vady.
Základné pojmy
- Anomália je malá odchýlka, ktorá nevedie k funkčnej poruche; ešte menší stupeň odchýlky sa označuje ako variácia.
- Agénéza znamená úplnú neprítomnosť orgánu alebo jeho základu, prípadne chýbanie niektorej bunkovej populácie v tkanive.
- Aplázia je chýbanie orgánu pri zachovaní jeho základu alebo rudimentu štruktúry.
- Hypoplázia je vrodené zmenšenie všetkých zložiek orgánu, napríklad mikrocefália alebo hypoplázia mozočka.
- Atrézia je nevytvorenie lúmenu dutého orgánu.
- Dysplázia znamená abnormálne usporiadanie buniek v tkanivách alebo prítomnosť tkanív, ktoré sa v danom orgáne za normálnych okolností nevyskytujú.
- Ektopia alebo heterotópia je abnormálne uloženie orgánu alebo tkaniva.
- Dystopia znamená, že orgán zostáva na mieste svojho pôvodného vývoja.
- Selhanie involúcie je perzistencia embryonálnych štruktúr, ktoré za normálnych okolností zanikajú.
- Porucha oddelenia vzniká pri zlyhaní mechanizmu apoptózy, napríklad pri syndaktýlii.
- Dysrafia je neúplný uzáver embryonálnej štruktúry, napríklad pri spina bifida alebo iných rázštepových vadách.
Embryologický základ vývoja mozgu a miechy
Základ centrálnej nervovej sústavy tvorí na začiatku 3. týždňa neurálna platnička, teda platnička zhrubnutého ektodermu. Má tvar papučky ležiacej v strednej čiare na dorzálnej strane embrya pred primitívnym uzlom.
Laterálne okraje neurálnej platničky sa zdvíhajú a vytvárajú neurálne valy. Tie sa približujú k sebe, až napokon zrastú a vytvoria neurálnu trubicu. Zrastanie začína v krčnej oblasti a pokračuje kraniálnym aj kaudálnym smerom.
Neurálna trubica má predný a zadný neuroporus. Uzatváranie neuroporov postupuje kraniálne aj kaudálne. V štádiu 18-20 somitov dochádza k úplnému uzavretiu predného neuroporu na 25. deň a zadný neuroporus sa uzatvára približne o dva dni neskôr.
Na hlavovom konci neurálnej trubice sa v 4. týždni vytvárajú tri primárne mozgové vačky: prosencephalon, mesencephalon a rhombencephalon. Súčasne vznikajú ohyby, najmä flexura cervicalis na hranici zadného mozgu a miechy a flexura cephalica v oblasti stredného mozgu.
Vývoj mozgových vačkov
V 5. týždni sa prosencephalon člení na telencephalon a diencephalon. Rhombencephalon sa člení na metencephalon a myelencephalon, zatiaľ čo mesencephalon zostáva samostatným oddielom.
| Primárny mozgový vačok | Výsledné štruktúry |
|---|---|
| Prosencephalon | Telencephalon a diencephalon |
| Mesencephalon | Stredný mozog |
| Rhombencephalon | Metencephalon a myelencephalon |
Telencephalon vytvára základy mozgových hemisfér, diencephalon je spojený s vývojom medzimozgu a očných vačkov, metencephalon vytvára Varolov most a mozoček a myelencephalon predĺženú miechu.
Komorový systém sa formuje približne v 8. týždni a corpus callosum približne v 10. týždni. Dutina neurálnej trubice pokračuje do centrálneho kanála miechy, štvrtej komory v oblasti rhombencephala, tretej komory v diencephale, laterálnych komôr v telencephale a Sylviovho mokovodu v mesencephale.
Proliferácia, migrácia a diferenciácia buniek
Medzi najdôležitejšie deje vývoja nervového systému patria bunková proliferácia, bunková migrácia, bunková diferenciácia a bunková smrť. Poškodenie ktoréhokoľvek z týchto procesov môže viesť k vývojovej chybe mozgu.
Neuroblasty migrujú z germinálnej matrix smerom k subpiálnemu povrchu cez už vytvorené vrstvy. Neuroblasty, ktoré migrujú ako prvé, sú v mozgovej kôre uložené najhlbšie, zatiaľ čo posledné migrujúce bunky sa ukladajú najbližšie k povrchu mozgu.
Pri narodení je mozgová kôra už stratifikovaná vďaka pokročilej diferenciácii buniek vo vrstvách. Motorická oblasť kôry obsahuje veľké množstvo pyramidových buniek, zatiaľ čo senzitívna oblasť obsahuje najmä granulárne neuróny.
Biela hmota hemisfér vzniká rastom a myelinizáciou dráh v priestore medzi pallidom a bazálnymi gangliami. Corpus callosum, komisura anterior a komisura fornixu vytvárajú spojenia medzi príslušnými oblasťami pravej a ľavej hemisféry.
Obdobia vzniku malformácií CNS
Väčšina malformácií CNS vzniká v dôsledku narušenia skorého embryonálneho vývoja centrálnej nervovej sústavy. Základom pre vývoj CNS je neurálna platnička, ktorá sa zakladá približne okolo 18. dňa gestácie a uzatvára sa počas 3. a 4. týždňa.
| Obdobie vzniku poruchy | Typické vady |
|---|---|
| Dorzálna indukcia, 3.-4. týždeň gestácie | Anencefália, encefalokéla, myeloschíza, spina bifida, malformácie miechy a mozočka |
| Ventrálná indukcia, 5.-6. týždeň gestácie | Holoprosencefália a menej závažné faciálne dysmorfie |
| Neuronálna a gliálna proliferácia, 2.-5. mesiac gestácie | Mikrocefália, mikrolissencefália, megalencefália, hemimegalencefália |
| Bunková migrácia a organizácia kôry | Lissencefália, heterotópia sivej hmoty, schizencefália, polymikrogýria, pachygýria |
| Bunková diferenciácia, od 5. mesiaca gestácie | Poruchy diferenciácie nervových buniek a korovej organizácie |
| Myelinizácia, od 7. mesiaca gestácie | Poruchy dozrievania bielej hmoty a nervových dráh |
Z hľadiska času poškodenia sa rozlišujú gametopatie, blastopatie, embryopatie a fetopatie. Gametopatie vznikajú poškodením gamét, najčastejšie chromozómovými aberáciami. Blastopatie vznikajú do 15. dňa vývoja blastocysty a často vedú k veľmi ťažkým vadám nezlučiteľným so životom.
Embryopatie vznikajú od 15. dňa do konca 3. mesiaca tehotenstva, keď prebieha organogenéza a zakladajú sa všetky orgány. Fetopatie vznikajú od konca 3. mesiaca tehotenstva do pôrodu, keď je základný vývoj orgánov dokončený a pokračuje dozrievanie ich jednotlivých zložiek.
Príčiny vývojových chýb mozgu
Príčiny vrodených vývojových chýb môžu byť genetické, environmentálne alebo multifaktoriálne. Presná príčina mnohých typov vrodených chýb zostáva aj dnes neznáma.
Genetické príčiny
- Chromozómové aberácie sú štrukturálne alebo početné odchýlky karyotypu, ktoré sa často prejavujú komplexne ako syndrómy, napríklad Downov, Edwardsov, Patauov alebo Turnerov syndróm.
- Monogénne vady sú spôsobené mutáciou v jednom géne a môžu byť diagnostikované cieleným molekulárno-genetickým vyšetrením.
- Multifaktoriálne vady vznikajú kombináciou genetickej predispozície a faktorov vonkajšieho prostredia.
- Mitochondriálne vady vznikajú mutáciou mitochondriálnej DNA a prenášajú sa prevažne po materskej línii.
Vonkajšie faktory a teratogény
Vonkajšie faktory schopné vyvolať vrodenú vývojovú chybu alebo významne zvýšiť jej riziko sa označujú ako teratogény. Účinok teratogénu závisí od konkrétneho mechanizmu pôsobenia a od štádia vývoja, v ktorom je príslušný orgán citlivý.
- Biologické teratogény: Rubivirus spôsobujúci rubeolu, cytomegalovírus, herpesvírusy, vírus chrípky, HIV, Treponema pallidum a Toxoplasma gondii.
- Chemické teratogény: organické rozpúšťadlá, polychlórované bifenyly, ťažké kovy, cytostatiká, tetracyklíny, fenytoín, valproát, lítium, warfarín, talidomid, ACE-inhibítory a retinoidy.
- Alkohol a drogy: etanol môže spôsobiť fetálny alkoholový syndróm a ďalšie drogy môžu poškodiť vývoj plodu.
- Fyzikálne teratogény: ionizujúce žiarenie, vysoká teplota a mechanické vplyvy.
- Ochorenia matky: diabetes mellitus, fenylketonúria, myasténia gravis a obehové poruchy.
Rovnaká vrodená chyba môže vzniknúť pôsobením rôznych faktorov a jeden teratogén môže spôsobiť rôzne vady. Mnohopočetné malformácie môžu vzniknúť polytropným účinkom teratogénu, pri ktorom je postihnutých viac orgánov súčasne, alebo monotropným účinkom, keď poškodenie jedného orgánu spustí kaskádu ďalších zmien.
Poruchy dorzálnej indukcie a dysrafie
Poruchy dorzálnej indukcie vznikajú najmä v 3. a 4. týždni gestácie pri neúplnom uzávere neurálnej trubice. Patria sem anencefália, encefalokéla, myeloschíza, spina bifida a ďalšie rázštepové vady mozgu a miechy.
Anencefália
Anencefália, označovaná aj ako cranioschisis totalis, je vrodené chýbanie mozgu v dôsledku neuzavretia hlavového oddielu neurálnej trubice. Vada nie je zlučiteľná so životom.
Anencefália býva často sprevádzaná polyhydramniom. Vďaka pokroku prenatálnej diagnostiky sa táto vada u narodených detí takmer nevyskytuje.
Anencefalus znamená takmer úplné chýbanie alebo nevyvinutie mozgu a lebečných kostí. Takto postihnuté dieťa sa často narodí mŕtve alebo zomiera krátko po pôrode.
Encefalokéla
Encefalokéla je prolaps mozgového tkaniva do kraniálneho rázštepu, najčastejšie vo frontálnej alebo okcipitálnej oblasti. Tkanivo v hernii býva poškodené.
Časť mozgu so svojimi obalmi sa cez pretrvávajúcu štrbinu dostáva cez lebku von. Na hlave dieťaťa, najčastejšie v tylovej oblasti, sa môže objaviť mäkký útvar krytý kožou.
Pomocou sonografie, CT a MRI možno určiť obsah herniácie. Malformácia býva často izolovaná, bez ďalších združených anomálií, ale môže byť sprevádzaná hydrocefalom.
Spina bifida
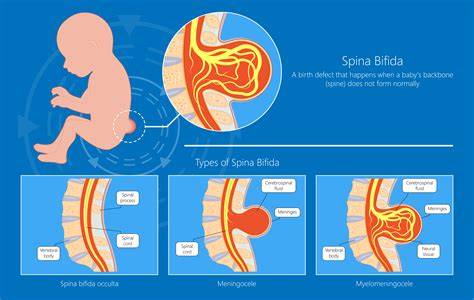
Spina bifida je vrodený rázštep chrbtice, ktorý najčastejšie postihuje bedrovú a krížovú oblasť. Vzniká poruchou uzáveru vertebrálneho kanála.
Spina bifida occulta
Spina bifida occulta je rázštep jedného alebo viacerých stavcov, ktorý nezasahuje miechu ani miechové obaly. Koža nad defektom býva viac ochlpená alebo pigmentovaná.
Obvykle ide o asymptomatický náhodný nález, ktorý sa vyskytuje približne u 10 % inak zdravých jedincov. Ak je vada spojená s anomáliou miechy, lipómom alebo syndrómom tethered cord, môže mať výrazné neurologické prejavy.
Typickými prejavmi môžu byť paraparéza dolných končatín a poruchy mikcie alebo defekácie.
Spina bifida cystica
Spina bifida cystica je rázštep chrbtice, pri ktorom cez defekt preniká do podkožia vak tvorený miechovými obalmi, prípadne aj miechou a miechovými nervami.
Rozlišuje sa meningokéla a meningomyelokéla. Pri meningokéle vak obsahuje najmä mozgovomiechový mok a miecha môže mať normálnu polohu; pri meningomyelokéle sú vo vaku okrem obalov prítomné aj miecha a nervové korene.
Meningokéla
Meningokéla je herniácia meningeálnych obalov miechy do cysty, ktorá býva zvyčajne lokalizovaná v lumbosakrálnej oblasti. Pri perforácii hernie je dieťa ohrozené meningitídou.
Neurologický nález na dolných končatinách môže byť malý. Približne tretina detí s meningokélou býva neurologicky postihnutá.
Meningomyelokéla
Meningomyelokéla je herniácia miechových obalov, nervových koreňov a miechy do dorzálneho rázštepu. Približne 80 % meningomyelokél sa nachádza v torakolumbálnej, lumbálnej a lumbosakrálnej oblasti.
Meningomyelokéla sa často združuje s Chiariho malformáciou II. typu. Býva prítomný výrazný neurologický deficit, najmä paraparéza a poruchy mikcie a defekácie.
Pri prijatí dieťaťa je potrebné uložiť ho na brucho a vylúčiť tlak na meningomyelokélu. Pri perforácii sa podávajú antibiotiká a ložisko sa prekrýva sterilným materiálom; operácia sa vykonáva do 24 hodín.
Myeloschíza
Myeloschíza, označovaná aj ako rhachischisis, je rázštep chrbtice s obnažením nervového tkaniva, ktoré nie je kryté kožou ani miechovými obalmi. Táto malformácia je vždy spojená so závažnými poruchami funkcie miechy.
Pri úplnom chýbaní kožného krytu ide o ťažkú vadu, často nezlučiteľnú so životom. Komplikáciami môžu byť porucha inervácie v oblasti cauda equina a vzostupná infekcia mozgových a miechových obalov.
Poruchy ventrálnej indukcie
Holoprosencefália
Holoprosencefália vzniká pri nedostatočnom vývoji alebo neúplnom oddelení predného mozgu na dve hemisféry. Často ju sprevádzajú faciálne dysmorfie.
U viac ako polovice detí spôsobuje epileptické záchvaty a vývojové oneskorenie. Závažnosť klinického obrazu závisí od stupňa poruchy oddelenia hemisfér a od pridružených anomálií.
Poruchy neuronálnej a gliálnej proliferácie
Pre túto skupinu malformácií je typické zníženie alebo zvýšenie počtu bunkových elementov, ktoré môžu mať abnormálny vzhľad, napríklad ako obrovské neuróny alebo balónové bunky.
Mikrocefália so zjednodušenou gyrifikáciou
Mikrocefália so zjednodušenou gyrifikáciou vzniká v dôsledku potlačenia bunkovej proliferácie. Mozog je výrazne malý, gyrifikácia je chudobná a ryhy sú plytké.
Korová vrstva môže mať normálnu alebo zníženú hrúbku, pravdepodobne v dôsledku predčasného vyčerpania germinálnej matrix. Klinicky sa prejavuje mikrocefáliou, abnormálnym neurologickým nálezom a zvyčajne farmakorezistentnou epilepsiou od útleho veku.
Mikrolissencefália
Mikrolissencefália sa vyznačuje nápadne malým mozgom, chudobnou gyrifikáciou, agýriou alebo pachygýriou a výrazne zhrubnutou mozgovou kôrou.
Klinický obraz zahŕňa mikrocefáliu, abnormálny neurologický nález a epilepsiu. Dedičnosť býva väčšinou autozomálne recesívna.
Hemimegalencefália
Hemimegalencefália vzniká v dôsledku nadmernej bunkovej proliferácie. Nepomerne sa zväčšuje celá hemisféra alebo iba jej časť.
Na mozgu sa nachádza zväčšenie hemisféry, korová dysplázia s pachygýriou alebo polymikrogýriou, abnormality bielej hmoty a heterotópie. Neuróny majú atypický tvar.
Klinicky sa hemimegalencefália prejavuje epilepsiou, mentálnou retardáciou, niekedy hemiparézou a hemianopsiou. Môže sa vyskytovať izolovane alebo v rámci genetických a neurokutánnych syndrómov.
Ložisková korová dysplázia
Ložisková korová dysplázia typu 2 je pravdepodobne najčastejšou anomáliou preukazovanou u pacientov s farmakorezistentnou ložiskovou epilepsiou.
Na mozgu sa nachádzajú abnormálne balónové bunky, porušená organizácia korových vrstiev a zmnožené astrocyty. Najčastejšie býva lokalizovaná v pericentrálnej alebo frontálnej oblasti.
Ložisková korová dysplázia môže byť izolovaná alebo sa môže vyskytovať u pacientov s tuberóznou sklerózou.
Poruchy bunkovej migrácie a organizácie mozgovej kôry
Počas vývoja mozgu migrujú neuróny z germinálnej matrix do mozgovej kôry. Následne dochádza k ich priestorovému usporiadaniu a vytváraniu funkčných spojení.
Tieto procesy môžu byť narušené endogénnymi faktormi, najmä dedičnými poruchami, alebo exogénnymi faktormi, napríklad intrauterinnou infekciou, toxínmi a krvácaním.
Lissencefália
Lissencefália, teda „hladký mozog“, je malformácia, pri ktorej je gyrifikácia úplne vyhladená, čo sa označuje ako agýria, alebo je iba zhrubnutá s plochými a zhrubnutými gyri, čo sa označuje ako pachygýria.
Lissencefáliu často sprevádzajú heterotópie, pasívne rozšírenie komôr a dysplázia corpus callosum. Klasická lissencefália súvisí s mutáciami génu LIS1 na chromozóme 17p13.3 alebo génu DCX v lokuse Xq22.3.
Klinický obraz zahŕňa poruchy vitálnych funkcií, epileptické záchvaty, najmä infantilné spazmy, a psychomotorickú retardáciu rôzneho stupňa.
Millerov-Diekerov syndróm
Millerov-Diekerov syndróm je spojený s deléciou alebo mikrodeléciou chromozómu 17p13.3. Gén LIS1 má regulačnú funkciu v procese neuronálnej migrácie.
U novorodencov sa môžu objaviť nízka pôrodná hmotnosť, problémy s kŕmením a časté respiračné infekcie. Neurologický obraz zahŕňa abnormálny svalový tonus, psychomotorickú retardáciu a rozvoj kŕčov v dojčenskom veku.
Na mozgu sa nachádza agýria, niekedy kalcifikácie. Typickým fenotypom je mikrocefália, bitemporálne zúženie lebky, vysoké čelo, epikanty, krátky nos s antevertovanými nozdrami, tenká horná pera, dysplastické ušnice a malá brada.
Izolovaná lissencefália
Izolovaná lissencefália-sequence sa klinicky prejavuje kŕčmi od útleho veku a oneskorovaním psychomotorického vývoja. Na mozgu sa nachádza kombinácia agýrie a pachygýrie.
Genetickým podkladom býva delécia alebo mikrodelécia chromozómu 17p13.3 a porucha génu LIS1, ktorý reguluje neuronálnu migráciu.
X-viazaná lissencefália
X-viazaná lissencefália patrí do syndrómu X-SCLH/LIS, teda subkortikálnej laminárnej heterotópie a lissencefálie.
U hemizygotných chlapcov sa prejavuje lissencefáliou a epileptickými záchvatmi. U heterozygotných dievčat sa nachádza subkortikálna pruhovitá heterotópia, označovaná ako „double cortex“, rôzne vyjadrená mentálna retardácia a epilepsia.
Genetickým podkladom môže byť delécia Xq22.3-q23 alebo porucha génu doublecortin, ktorý má regulačnú funkciu v procese neuronálnej diferenciácie a migrácie.
Walkerov-Warburgov syndróm
Walkerov-Warburgov syndróm sa prejavuje kongenitálnou svalovou dystrofiou, zvýšením kreatínkinázy a myogénnym nálezom na EMG. Prítomné môžu byť aj očné abnormality, rozštepy pery a podnebia, malý penis a kryptorchizmus.
Na mozgu sa nachádza „cobblestone“ lissencefália, teda lissencefália vzhľadu mačacích hláv alebo dlažobných kociek, absencia organizácie korovej vrstvy a hydrocefalus. Klinicky je prítomná závažná psychomotorická retardácia.
Heterotópia sivej hmoty
Heterotópia sivej hmoty je prítomnosť zhlukov normálnych neurónov na neobvyklom mieste v dôsledku poruchy migrácie neurónov z germinálnej matrix do mozgovej kôry.
Môže byť fokálna, typicky subkortikálna alebo subependymálna, teda periventrikulárna, alebo difúzna, typicky leptomeningeálna či periventrikulárna.
Heterotópia sa často vyskytuje spolu s ďalšími anomáliami, ako sú Chiariho malformácia, dysgenéza corpus callosum, polymikrogýria a schizencefália. Ložiskové heterotópie sa môžu nachádzať aj u detí s vrodenými metabolickými poruchami.
Bilaterálna periventrikulárna nodulárna heterotópia
Bilaterálna periventrikulárna nodulárna heterotópia je ochorenie viazané na chromozóm X a u chlapcov sa vyskytuje zriedkavo.
Na MRI sa nachádza nodulárna heterotópia sivej hmoty lemujúca laterálne mozgové komory a prominujúca do ich lúmenu. U žien sa klinicky prejavujú epileptické záchvaty, väčšinou bez neurologického deficitu.
U hemizygotných chlapcov môže byť prítomná kombinácia s hypogenézou mozočka, syndrómom krátkeho čreva, syndaktýliou, frontonazálnou dyspláziou, kongenitálnou nefrózou, poruchami hemostázy alebo vývoja cievneho systému.
Genetickým podkladom je mutácia Xq28 a porucha génu FLN1, ktorý kóduje filamín 1 dôležitý pri regulácii migrácie neurónov.
Polymikrogýria
Polymikrogyrická kôra má abnormálne usporiadanie a stratifikáciu bunkových vrstiev, ale nie je zhrubnutá. Gyri sú drobné, akoby „spečené“, s plytkými ryhami.
Na MRI môže polymikrogýria pripomínať pachygýriu. Kôra má normálnu šírku, jej hranica voči bielej hmote je nerovná a v priľahlej bielej hmote môžu byť okrsky gliózy.
Polymikrogýria sa najčastejšie lokalizuje v perisylvických a pericentrálnych oblastiach. Môže byť ložisková alebo difúzna a bilaterálna.
Bilaterálna polymikrogýria býva sporadická, výnimočne autozomálne recesívna, a môže byť spôsobená intrauterinnou infekciou CMV. Fokálna polymikrogýria je častou príčinou hemiparetickej detskej mozgovej obrny.
Mikrogýria je malformácia mozgu, pri ktorej sú závity zmenšené a zvyčajne početnejšie. Môže postihovať rozsah od jedného závitu až po celú hemisféru.
Schizencefália
Schizencefália je defekt alebo rázštep mozgového tkaniva vyplnený mozgovomiechovým mokom, lemovaný sivou hmotou a šíriaci sa od lúmenu postrannej komory ku konvexite hemisféry.
Defekt prechádza od ependymálneho povrchu cez bielu hmotu až k mäkkej plene a často je lemovaný polymikrogyrickým kortexom. Môže byť iba štrbinovitý, uzavretý, alebo masívny a široko otvorený.
Schizencefália vzniká defektom určitého úseku zárodočnej vrstvy alebo ohraničenou deštrukciou nezrelej hemisféry. Príčinou môžu byť lieky užívané matkou, toxíny alebo cievne príčiny.
Závažnosť postihnutia je úmerná veľkosti tkanivového defektu.
Pachygýria
Pachygýria je charakterizovaná zmenšenými hemisférami s nepravidelnými hrubými závitmi. Názov pochádza z gréckych slov pachys, teda hrubý, a gyros, teda závit.
Pri Zellwegerovom syndróme sa na mozgu nachádzajú oblasti mikropolygýrie a pachygýrie; súčasťou vady môže byť aj hepatálna fibróza a cystóza obličiek.
Malformácie mozočka, mozgového kmeňa a komorového systému
Dandyho-Walkerova malformácia
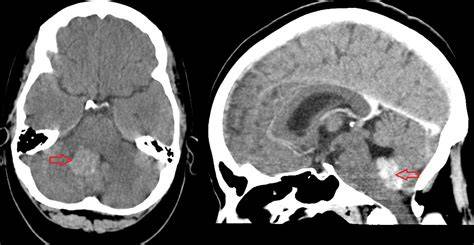
Klasická Dandyho-Walkerova malformácia je definovaná apláziou alebo hypopláziou vermis cerebelli, cystou v zadnej lebečnej jame komunikujúcou so štvrtou mozgovou komorou a zväčšením zadnej lebečnej jamy.
Častejšie než pravá Dandyho-Walkerova malformácia sa vyskytujú jej varianty, pri ktorých nachádzame skôr hypopláziu vermis než úplnú apláziu. Hydrocefalus sa objavuje približne u 90 % detí s klasickou formou.
Dandyho-Walkerov syndróm sa prejavuje triádou kompletnej alebo parciálnej agénie vermis mozočka, cystickej dilatácie štvrtej mozgovej komory a zväčšenia zadnej lebečnej jamy.
Zväčšenie zadnej lebečnej jamy môže byť spojené s membranóznou atréziou otvorov štvrtej komory, čo vedie k patologickému hromadeniu mozgovomiechového moku v mozgových komorách.
Klinicky sa môžu objaviť motorické ťažkosti, hydrocefalus, nystagmus, ataxia, porucha koordinácie a intelektového vývoja. U väčšiny detí sa príznaky abnormálneho vývoja mozgu objavia počas prvého roku života.
Hydrocefalus môže viesť k makrocefálii. Deti mávajú oneskorený vývoj najmä v motorickej oblasti, napríklad pri lezení, chôdzi a koordinácii pohybov.
Môže sa objaviť stuhnutosť svalov, ochrnutie, spastická paraparéza a u starších detí príznaky zvýšeného intrakraniálneho tlaku, ako sú podráždenosť, vracanie, kŕče a trhavé pohyby očí.
Dandyho-Walkerov syndróm môže byť spojený s agéneziou corpus callosum, okcipitálnou encefalokélou, schizencefáliou a poruchami gyrifikácie. Pridružené môžu byť aj srdcové vady, malformácie urogenitálneho traktu, končatín a tváre.
Miernejšou formou je Dandyho-Walkerov variant s hypopláziou vermis bez úplnej agénie, s malým alebo žiadnym zväčšením zadnej lebečnej jamy a štvrtej komory; hydrocefalus pri ňom nemusí byť prítomný.
Dandyho-Walkerov syndróm sa môže vyskytovať pri mutáciách génov FOXC1, ZIC1 a ZIC4, pri chromozómových abnormalitách a pri trizómii 18, 13, 21 alebo 9. Môže sa vyskytnúť aj pri triploidii.
Na vzniku sa môžu podieľať aj faktory vonkajšieho prostredia, napríklad infekcia rubeolou, toxoplazmóza, teratogény a diabetes mellitus matky. Príčina však často zostáva neznáma.
Diagnostika je možná prenatálnym ultrazvukovým vyšetrením a amniocentézou s vyšetrením karyotypu plodu. Liečba spočíva v odstránení obštrukcie a pri hydrocefale v zavedení shuntu.
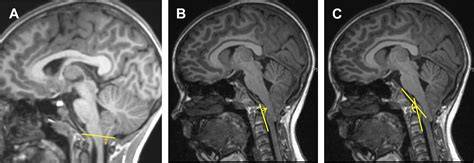
Chiariho malformácia
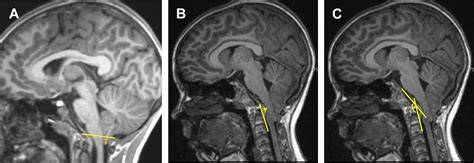
Chiariho malformácia je heterogénna skupina štyroch kongenitálnych anomálií mozočka a mozgového kmeňa. Ide o dystopiu mozočka a predĺženej miechy do miechového kanála, ktorá sa môže klinicky prejavovať hydrocefalom.
| Typ | Charakteristika |
|---|---|
| Typ I | Herniácia tonzíl mozočka cez foramen magnum do horného krčného miechového kanála; štvrtá komora je uložená normálne |
| Typ II | Často súčasná myelomeningokéla |
| Typ III | Ťažká dislokácia štruktúr zadnej lebečnej jamy, často spojená so subokcipitálnou encefalomeningokélou |
| Typ IV | Hypoplázia mozočka bez herniácie |
Chiariho malformácia I. typu býva často dlho asymptomatická. Medzi klinické príznaky patria bolesti hlavy v okcipitálnej oblasti, bolesti krku, senzorické poruchy na horných končatinách, vertikálny nystagmus, skolióza a manifestná myelopatia.
Približne 50-70 % pacientov má syringomyéliu. Diagnóza sa najčastejšie stanovuje u detí starších ako 2 roky a zobrazovacou metódou voľby je MRI.
Pri Chiariho malformácii II. typu býva často prítomná meningomyelokéla. Typ III je obvykle nezlučiteľný so životom.
Klinicky sa vada môže prejavovať bolesťami hlavy, oslabením úchopu a spasticitou dolných končatín. Liečba môže zahŕňať dekompresiu kraniocervikálneho prechodu a drenážne shuntové operácie.
Agenéza corpus callosum
Agenéza corpus callosum je porucha vývoja hlavnej komisurálnej štruktúry spájajúcej pravú a ľavú mozgovú hemisféru. Môže byť izolovaná alebo súčasťou komplexnejšej vývojovej poruchy.
Často sa vyskytuje spolu s Dandyho-Walkerovou malformáciou, heterotópiami, schizencefáliou, poruchami gyrifikácie alebo chromozómovými abnormalitami.
Arachnoidálne cysty
Arachnoidálna cysta je presne ohraničená kongenitálna cystická kolekcia mozgovomiechového moku vznikajúca na podklade zdvojenia arachnoidálnej vrstvy. Často ide o náhodný nález pri CT alebo MRI vyšetrení.
V CT obraze, respektíve pri MRI, má arachnoidálna cysta denzitu alebo intenzitu zodpovedajúcu mozgovomiechovému moku. Najčastejšie sa nachádza v strednej lebečnej jame na konvexite, v zadnej lebečnej jame, v cisterna magna, v mostomozočkovom kúte, v úrovni chiazmy alebo v komore.
Expanzívne správanie závisí od komunikácie cysty s okolitými likvorovými priestormi. Problém vzniká najmä vtedy, keď má komunikácia ventilový charakter a vzniká syndróm intrakraniálnej hypertenzie.
Arachnoidálne cysty môžu byť asymptomatické. Ak sa klinicky prejavia, môžu vyvolať zvýšenie intrakraniálneho tlaku, epileptické záchvaty, postupne vznikajúce ložiskové neurologické príznaky alebo náhle zhoršenie stavu pri krvácaní do cysty.
Náhodne zistená asymptomatická cysta sa nelieči a nemusí sa ďalej sledovať. Pri expanzívnom správaní a klinických prejavoch sa volí operácia, napríklad mikrochirurgická alebo endoskopická fenestrácia cysty do normálnych likvorových priestorov.
Možný je aj cystoperitoneálny shunt medzi arachnoidálnou cystou a peritoneálnou dutinou. Vzácne sa vykonáva marsupializácia, teda odstránenie cysty aj s puzdrom.
Kraniostenóza
Kraniostenóza vzniká predčasným zrastením lebečných švov. Čím skôr k zrastu dôjde, tým závažnejšie môžu byť jeho následky.
Tvar hlavy závisí od poradia, v ktorom sa švy uzatvoria, pretože po zrastení švu lebka prestáva rásť kolmo na tento šev. Normálny rast lebky je dôležitý najmä v detstve, keď sa lebka prispôsobuje rastúcemu mozgu.
Pri narodení má lebka jednu laminu a diploe sa vytvára približne od 4 rokov. Veľká fontanela má po narodení rozmery približne 4 × 2,5 cm a uzatvára sa v 1,5-2,5 roku. Malá fontanela sa uzatvára v 2-3 mesiacoch.
Primárna kraniostenóza je spôsobená vývojovou poruchou nejasnej etiológie. Sekundárna kraniostenóza vzniká napríklad pri mikrocefálii alebo po drenáži hydrocefalu.
Typy kraniostenózy
- Skafocefália vzniká zrastom sagitálnych švov; hlava je úzka a pripomína lodný kýl.
- Brachycefália postihuje koronárny šev; typické je ploché čelo a väčšia vzdialenosť očníc.
Diagnostika vychádza z klinického vyšetrenia, palpácie fontanel, RTG a CT. Pri výraznom intrakraniálnom tlaku môžu byť na lebke viditeľné otlačky mozgových závitov, označované ako lebka tepaného striebra.
Liečba je chirurgická. Indikáciou býva intrakraniálna hypertenzia alebo výrazný kozmetický defekt. Včasná operácia môže zabezpečiť normálny psychomotorický vývoj.
Neurokutánne syndrómy
Neurokutánne syndrómy sú geneticky podmienené ochorenia, pri ktorých súčasne dochádza k postihnutiu nervového systému, kože a často aj ďalších orgánov. Môžu byť spojené s korovými malformáciami, epilepsiou a nádormi.
Neurofibromatóza
Neurofibromatóza je relatívne časté autozomálne dominantné ochorenie vychádzajúce z buniek neurálnej lišty. Prejavuje sa abnormálnym rastom podporných buniek centrálneho a periférneho nervového systému, najmä Schwannových buniek, s výraznou predispozíciou k vzniku benígnych aj malígnych nádorov.
Patrí medzi hereditárne nádorové syndrómy a vyskytuje sa v dvoch základných formách. Familiárne formy vznikajú ako následok vrodenej mutácie tumor-supresorových génov, ale časť prípadov vzniká novými mutáciami.
Neurofibromatóza typu 1
Neurofibromatóza typu 1, označovaná aj ako morbus von Recklinghausen alebo periférny typ neurofibromatózy, je spôsobená mutáciou génu NF1 na chromozóme 17q11.2.
Produkt génu, neurofibromín, je súčasťou intracelulárnej signálnej kaskády spojenej s RAS-kinázou. Medzi klinické prejavy patria škvrny café-au-lait, mnohočetné kutánne, subkutánne a plexiformné neurofibrómy a Lischove uzlíky v dúhovke.
Na diagnostické účely musia byť škvrny café-au-lait početné a dostatočne veľké. V 90 % prípadov sa objavia do 5 rokov veku.
Neurofibromatóza typu 1 zvyšuje riziko vzniku gliomov CNS, najmä gliomu optického nervu, neurofibrosarkómu, rabdomyosarkómu, feochromocytómu a leukémie.
Postihnutý môže byť aj muskuloskeletálny systém, napríklad subperiostálnymi neurofibrómami, skoliózou a vrodenou dyspláziou tibie. Objaviť sa môžu poruchy intelektu, epilepsia a stenóza renálnej artérie.
Dve tretiny gliomov optiku sú klinicky nemé. U časti pacientov vedú k zhoršeniu zraku, proptóze, poruche farebného videnia, atrofii papily alebo parézam.
Neurofibromatóza typu 2
Neurofibromatóza typu 2, označovaná aj ako MISME syndróm alebo centrálny typ neurofibromatózy, je spôsobená mutáciou génu NF2 na chromozóme 22q12.2.
Produkt génu NF2, merlín alebo schwannomín, ovplyvňuje medzibunkové kontakty. Centrálna neurofibromatóza je zriedkavejšia než periférny typ, ale je spojená s vyššou morbiditou a mortalitou.
Typické sú nádory CNS, najmä meningeómy, astrocytómy, ependymómy, schwannómy miechových koreňov a bilaterálny vestibulárny schwannóm. Skvrny café-au-lait sa môžu vyskytovať, Lischove uzlíky však nie sú typické.
Kauzálna liečba neurofibromatózy neexistuje. Vhodná je dispenzarizácia pacientov s potvrdenou diagnózou. Chirurgické zákroky sa indikujú pri útlaku nervu, obštrukcii, z kozmetických dôvodov alebo pri postihnutí CNS.
Vývojové poškodenie mozgovej kôry a epilepsia
Vývojové chyby mozgovej kôry patria medzi významné príčiny detskej epilepsie. Epileptogénny potenciál majú najmä lissencefália, polymikrogýria, heterotópia sivej hmoty, schizencefália, hemimegalencefália a ložisková korová dysplázia.
Pri paroxyzmálnych stavoch u detí býva záchvat v čase lekárskeho vyšetrenia často už ukončený. Preto je rozhodujúca anamnéza a presný opis priebehu stavu vrátane aktivity, ktorá mu predchádzala, vyvolávajúcich faktorov, trvania, zmeny farby kože, pohybov očí, hybnej aktivity a správania po skončení.
Veľmi prínosné je domáce video opakovaných stavov. Zásadným vyšetrením je EEG alebo video-EEG monitorovanie.
Pri epileptických záchvatoch bez horúčky treba odlíšiť epileptické a provokované záchvaty spôsobené elektrolytovou nerovnováhou, hypoglykémiou alebo intoxikáciou.
Vývojové poruchy psychomotoriky a hybnosti
Opoždenie psychomotorického vývoja
Opoždenie psychomotorického vývoja je statické, neprogredujúce významné oneskorenie vývoja v dvoch alebo viacerých oblastiach: v hrubej alebo jemnej motorike, reči, kognitívnych funkciách, spoločenských a personálnych interakciách alebo aktivitách každodenného života.
Dôležité je odlíšenie od regresie vývoja, pri ktorej dieťa stráca už nadobudnuté schopnosti. Globálne vývojové oneskorenie je prítomné približne u 1-3 % detí.
Príčinou môže byť prenatálne alebo perinatálne poškodenie, výrazná prematurita, intrakraniálne krvácanie, hydrocefalus, chromozómové a genetické ochorenie, štrukturálna malformácia mozgu, neurokutánny syndróm, metabolické ochorenie alebo intrauterinná infekcia.
Detská mozgová obrna
Detská mozgová obrna je trvalá neprogredujúca porucha hybnosti sprevádzaná abnormálnym svalovým napätím a abnormálnou postúrou. Ide o nenákazlivé a nededičné ochorenie vznikajúce na podklade jednorazového poškodenia vyvíjajúceho sa mozgu, najčastejšie hypoxiou.
DMO je následkom prenatálneho, perinatálneho alebo skorého postnatálneho poškodenia mozgu. K poruche hybnosti sa môžu pridávať epilepsia, poruchy citlivosti a zmyslov, poruchy učenia, kognície, komunikácie, správania a mentálne postihnutie.
Incidencia DMO je približne 2 na 1000 živonarodených detí. Riziko rastie nepriamo úmerne s gestačným vekom pri pôrode.
Podľa anatomickej topografie sa rozlišujú monoplegická, hemiplegická, diplegická a kvadruparetická forma. Podľa patofyziologického typu hybnej poruchy sa rozlišujú spastické a nespastické formy s dyskinézami, dystóniami, hypotenziou alebo ataxiou.
Etiologicky môže DMO vzniknúť počas tehotenstva pri intrauterinnej infekcii, liekoch alebo placentárnej dysfunkcii, pri pôrode v dôsledku hypoxie, hemorágie, hypoglykémie či meningitídy a po narodení pri traume, encefalopatii alebo encefalitíde.
V prvom a druhom trimestri vznikajú poruchy vývoja CNS. Na začiatku tretieho trimestra sa môže objaviť periventrikulárna leukomalácia a intraventrikulárne krvácanie, zatiaľ čo ku koncu tretieho trimestra vznikajú lézie kortikálnej, subkortikálnej a hlbokej sivej hmoty.
Bilaterálne spastické a dyskinetické formy sú spojené s hypoxicko-ischemickým poškodením mozgu. Diparéza súvisí najmä s periventrikulárnou leukomaláciou u predčasne narodených detí a spastická hemiparéza zrelých novorodencov s infarktom v povodí a. cerebri media alebo periventrikulárnou gliózou.
Poruchy vývoja reči a kognitívnych funkcií
Častou príčinou poruchy vývoja reči je porucha sluchu. Ďalšími príčinami sú autizmus, získaná afázia, obojstranné štrukturálne postihnutie perisylvických oblastí a vývojová dysfázia.
Autizmus je vývojová porucha zjavná najmä medzi 1. a 2. rokom života. Okrem poruchy reči je výrazne postihnutá sociálna interakcia a typická je záľuba v stereotypných činnostiach.
Landauov-Kleffnerov syndróm je epileptický syndróm so získanou afáziou a často aj regresiou vývoja reči. Typickým EEG prejavom môže byť status epilepticus electricus počas NREM spánku.
Globálne oneskorenie psychomotorického vývoja môže súvisieť s Downovým syndrómom, syndrómom fragilného X, Rettovým syndrómom, štrukturálnymi malformáciami mozgu, neurofibromatózou alebo tuberóznou sklerózou.
Regres psychomotorického vývoja
Regres psychomotorického vývoja znamená stratu už získaných schopností. Diferenciálna diagnostika je veľmi široká a zahŕňa ochorenia sivej a bielej hmoty, spinocerebelárne atrofie, metabolické ochorenia, mitochondriálne ochorenia, progresívny hydrocefalus, hypotyreózu a kongenitálne infekcie.
Dôležité je hodnotiť vek pri začiatku ťažkostí, rýchlosť zhoršovania, postihnutie ďalších orgánov a periférneho nervového systému. Ak sú spolu s CNS postihnuté aj ďalšie orgány alebo periférny nervový systém, môže ísť o lyzozomálne alebo mitochondriálne ochorenie.
Potenciálne liečiteľné sú niektoré poruchy metabolizmu aminokyselín a sacharidov, progresívny hydrocefalus, hypotyreóza a niektoré kongenitálne infekcie.
Autizmus je najčastejšou príčinou regresie vývoja u detí vo veku 18-26 mesiacov. Rettov syndróm je najčastejšou identifikovateľnou príčinou mentálneho regresu a získanej mikrocefálie u dievčat.
Hydrocefalus pri vývojových chybách mozgu
Hydrocefalus je porucha spojená s nedostatočným odtokom mozgovomiechového moku, pri ktorej sa mok hromadí v mozgových komorách a utláča vyvíjajúci sa mozog.
Makrocefália, prominujúce fontanely, letargia, vracanie a príznak zapadajúceho slnka môžu svedčať pre progresívny hydrocefalus. Hydrocefalus môže byť následkom kongenitálnych malformácií, expanzívnych procesov v zadnej lebečnej jame, krvácania alebo infekcie.
Liečba progresívneho hydrocefalu spočíva v zavedení ventrikuloperitoneálneho shuntu. Pri Dandyho-Walkerovej a Chiariho malformácii sa liečba zameriava na odstránenie obštrukcie, dekompresiu alebo drenáž podľa konkrétnej príčiny.
Diagnostika vývojových chýb mozgu
Prenatálna diagnostika zahŕňa súbor postupov a metód používaných na diagnostiku ochorení u nenarodeného plodu. Vývojové chyby patria medzi najvýznamnejšie diagnózy, ktoré možno prenatálne odhaliť.
Časný záchyt vrodenej chyby umožňuje upraviť prenatálnu, perinatálnu a postnatálnu starostlivosť. V niektorých prípadoch môže viesť k významnej korekcii stavu cisárskym rezom alebo včasnou chirurgickou intervenciou.
Neinvazívne vyšetrenia
- ultrazvukové vyšetrenie plodu,
- kombinovaný screening prvého trimestra,
- biochemické vyšetrenie špecifických markerov,
- cielené fetálne vyšetrenia pri podozrení na konkrétnu vývojovú chybu.
Ultrazvukové vyšetrenie možno vykonať ako súčasť screeningu vrodených vývojových chýb alebo cielene, napríklad pri podozrení na vývojovú chybu srdca.
Invazívne vyšetrenia
- Amniocentéza je odber plodovej vody na cytogenetické alebo molekulárno-genetické vyšetrenie.
- Odber choriových klkov umožňuje vyšetrenie tkaniva placentárneho pôvodu.
- Kordocentéza je odber krvi z pupočníka.
- Fetoskopické vyšetrenie umožňuje priame zobrazenie plodu, dnes sa však prakticky nevyužíva.
Pomocou invazívnych metód možno získať vzorku tkaniva alebo buniek plodu na cytogenetické a molekulárno-genetické vyšetrenie. Tieto metódy sú cielene používané pri zvýšenom riziku konkrétnej vrodenej chyby.
Zobrazovacie metódy po narodení
Sonografia je vhodná najmä u novorodencov s otvorenou veľkou fontanelou. CT umožňuje rýchle zobrazenie kostných štruktúr, kalcifikácií, komorového systému a niektorých cystických alebo deštrukčných lézií.
MRI je zobrazovacou metódou voľby pri poruchách migrácie neurónov, korovej organizácie, malformáciách zadnej lebečnej jamy, Chiariho malformácii, arachnoidálnych cystách a mnohých ďalších vývojových chybách.
Prevencia a význam včasného rozpoznania
Nie všetkým vývojovým chybám mozgu možno predísť, pretože mnohé majú genetický alebo nejasný pôvod. Riziko však môže ovplyvniť expozícia infekciám, alkoholu, drogám, niektorým liekom, toxínom a ionizujúcemu žiareniu.
Včasná prenatálna diagnostika umožňuje plánovať spôsob pôrodu, miesto pôrodu, neonatologickú a neurochirurgickú starostlivosť a prípadnú skorú liečbu. Pri závažných alebo so životom nezlučiteľných vadách sa postupuje podľa platnej legislatívy a individuálneho medicínskeho posúdenia.
Pri dieťati s epilepsiou, oneskoreným alebo regresívnym psychomotorickým vývojom, poruchou hybnosti, hydrocefalom, makrocefáliou, mikrocefáliou alebo neobvyklým neurologickým nálezom je potrebné myslieť na možnú vývojovú chybu CNS.
tags: #vyvojove #chyby #mozgu #wikiskripta